Síndromes mielodisplásicos
Comprenden un grupo heterogéneo de enfermedades clonales de la célula madre hematopoyética pluripotencial, caracterizadas por citopenias, dishematopoyesis (alteraciones morfológicas celulares), hematopoyesis ineficaz y un elevado riesgo de evolución a leucemia mieloide aguda (LMA).
Aunque en la mayoría de los casos se desconoce la etiología, en un pequeño porcentaje se relacionan con factores hereditarios (como la anemia de Fanconi o el síndrome de Bloom) o con causas adquiridas, entre las que destacan los fármacos citostáticos.
En la actualidad, estos síndromes se clasifican según sus características moleculares y citogenéticas. Se distingue el SMD con del(5q), más frecuente en mujeres y con buena respuesta a lenalidomida, y los SMD con mutación en SF3B1 o TP53. Atendiendo a las características morfológicas, destaca el SMD con exceso de blastos, que se divide en tipo 1 (5‑10% de blastos) y tipo 2 (10‑20% de blastos).
Recuerda
Síndrome 5q-
Mujeres
Trombocitosis y megacariocitos monolobulados
Buen pronóstico
Tratamiento con lenalidomida
Clínica
Presentan un curso indolente y progresivo. El caso típico es un paciente de edad avanzada con anemia y volumen corpuscular medio (VCM) elevado (anemia macrocítica) en la analítica, con vitamina B12, ácido fólico y hormonas tiroideas dentro de la normalidad.
Los factores pronósticos (IPSS) para síndromes mielodisplásicos son el porcentaje de blastos de la médula ósea, el cariotipo y el grado de citopenia.
Recuerda
IPSS
Porcentaje de blastos en MO
Cariotipo
Nº de citopenias
Morfología
En sangre periférica se observan citopenias de las tres series celulares: anemia macrocítica, leucopenia (neutrófilos hiposegmentados o seudocélulas de Pelger‑Hüet) y trombocitopenia, con micromegacariocitos; el síndrome 5q‑ cursa con trombocitosis.
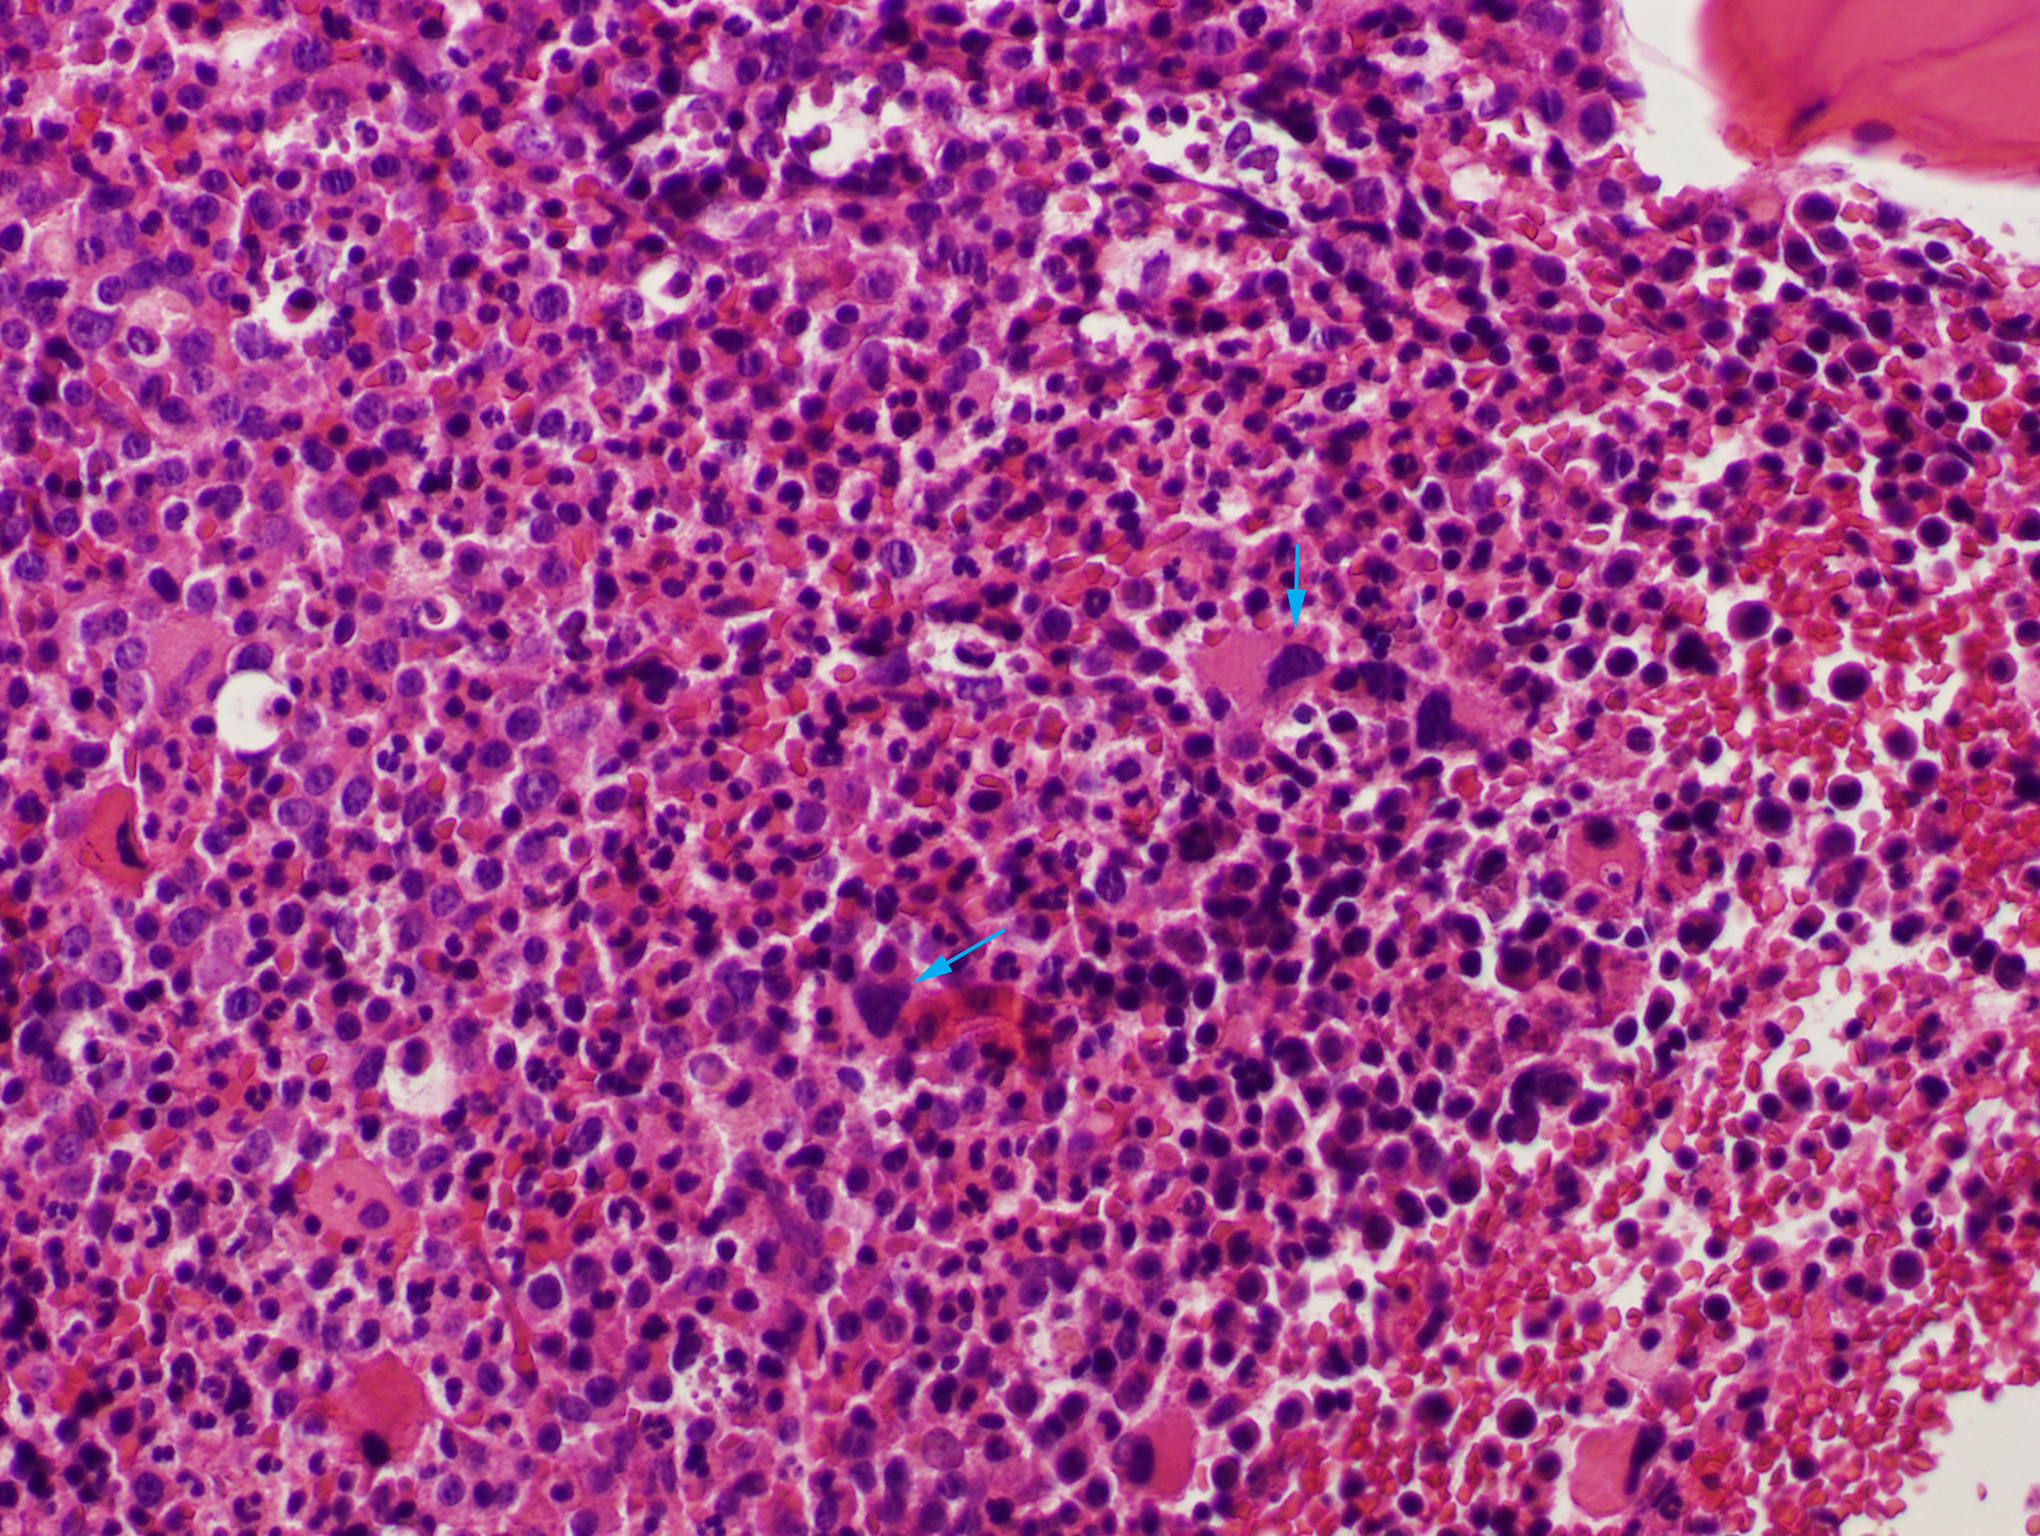
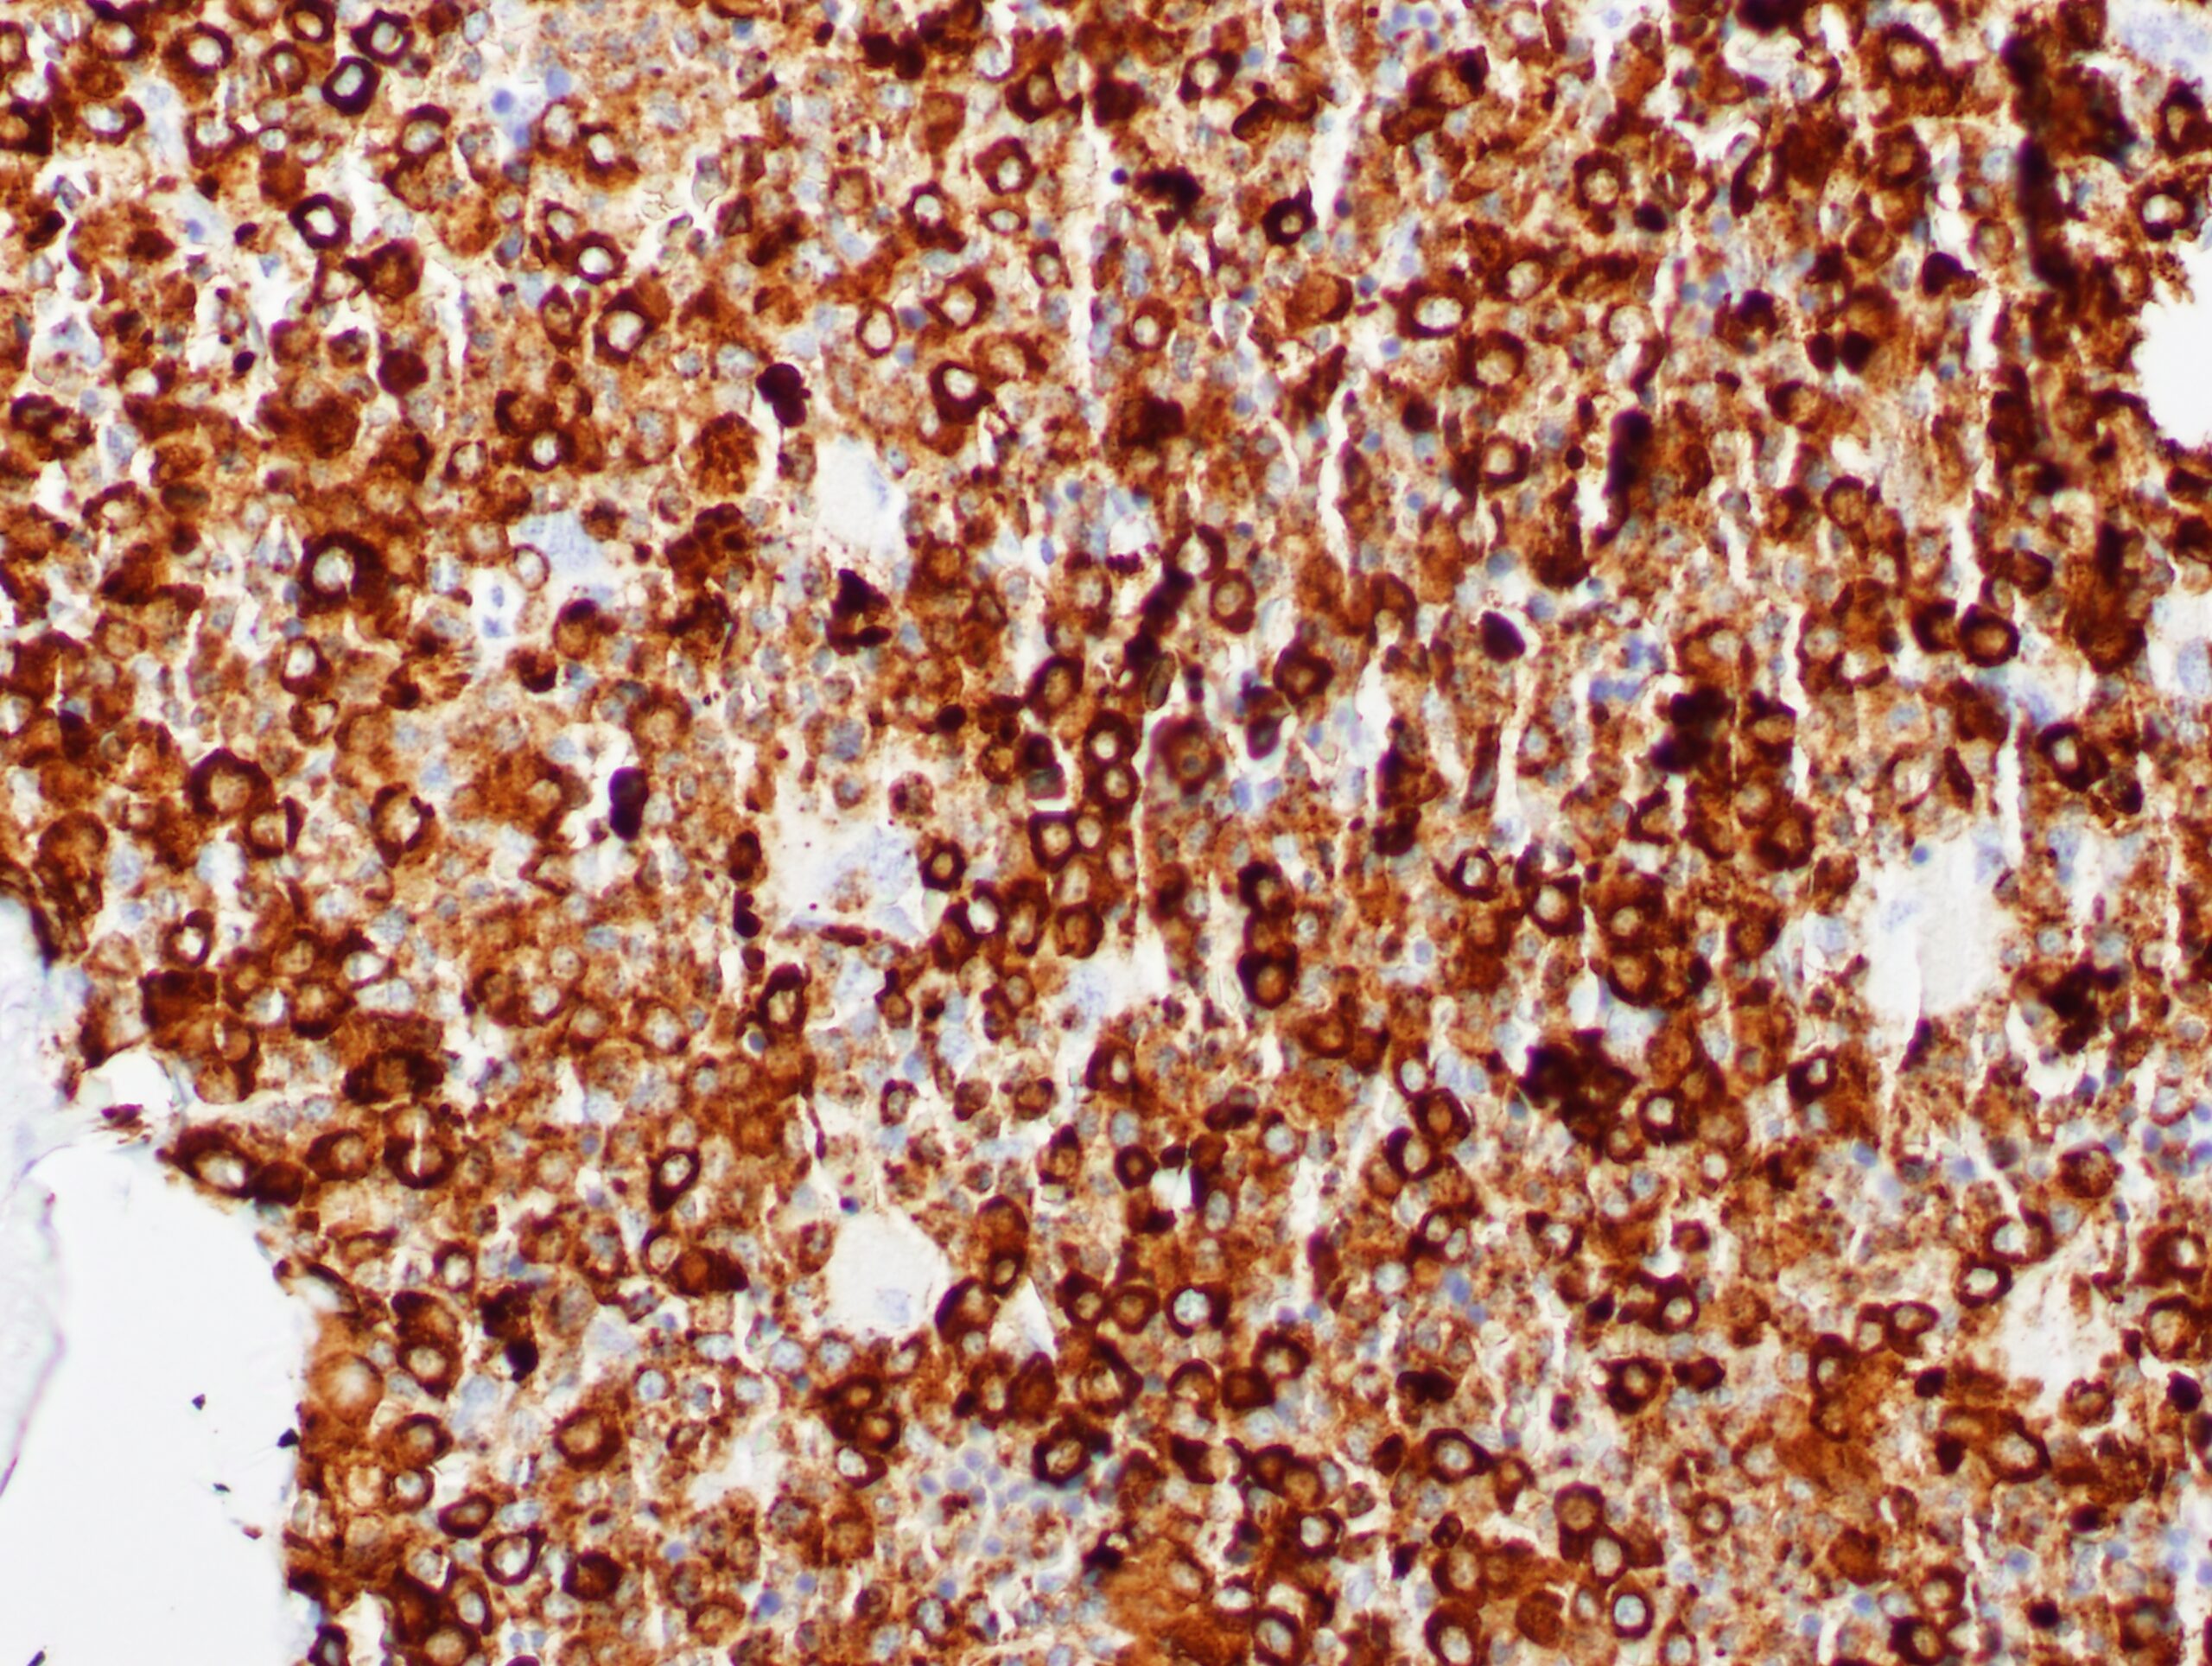
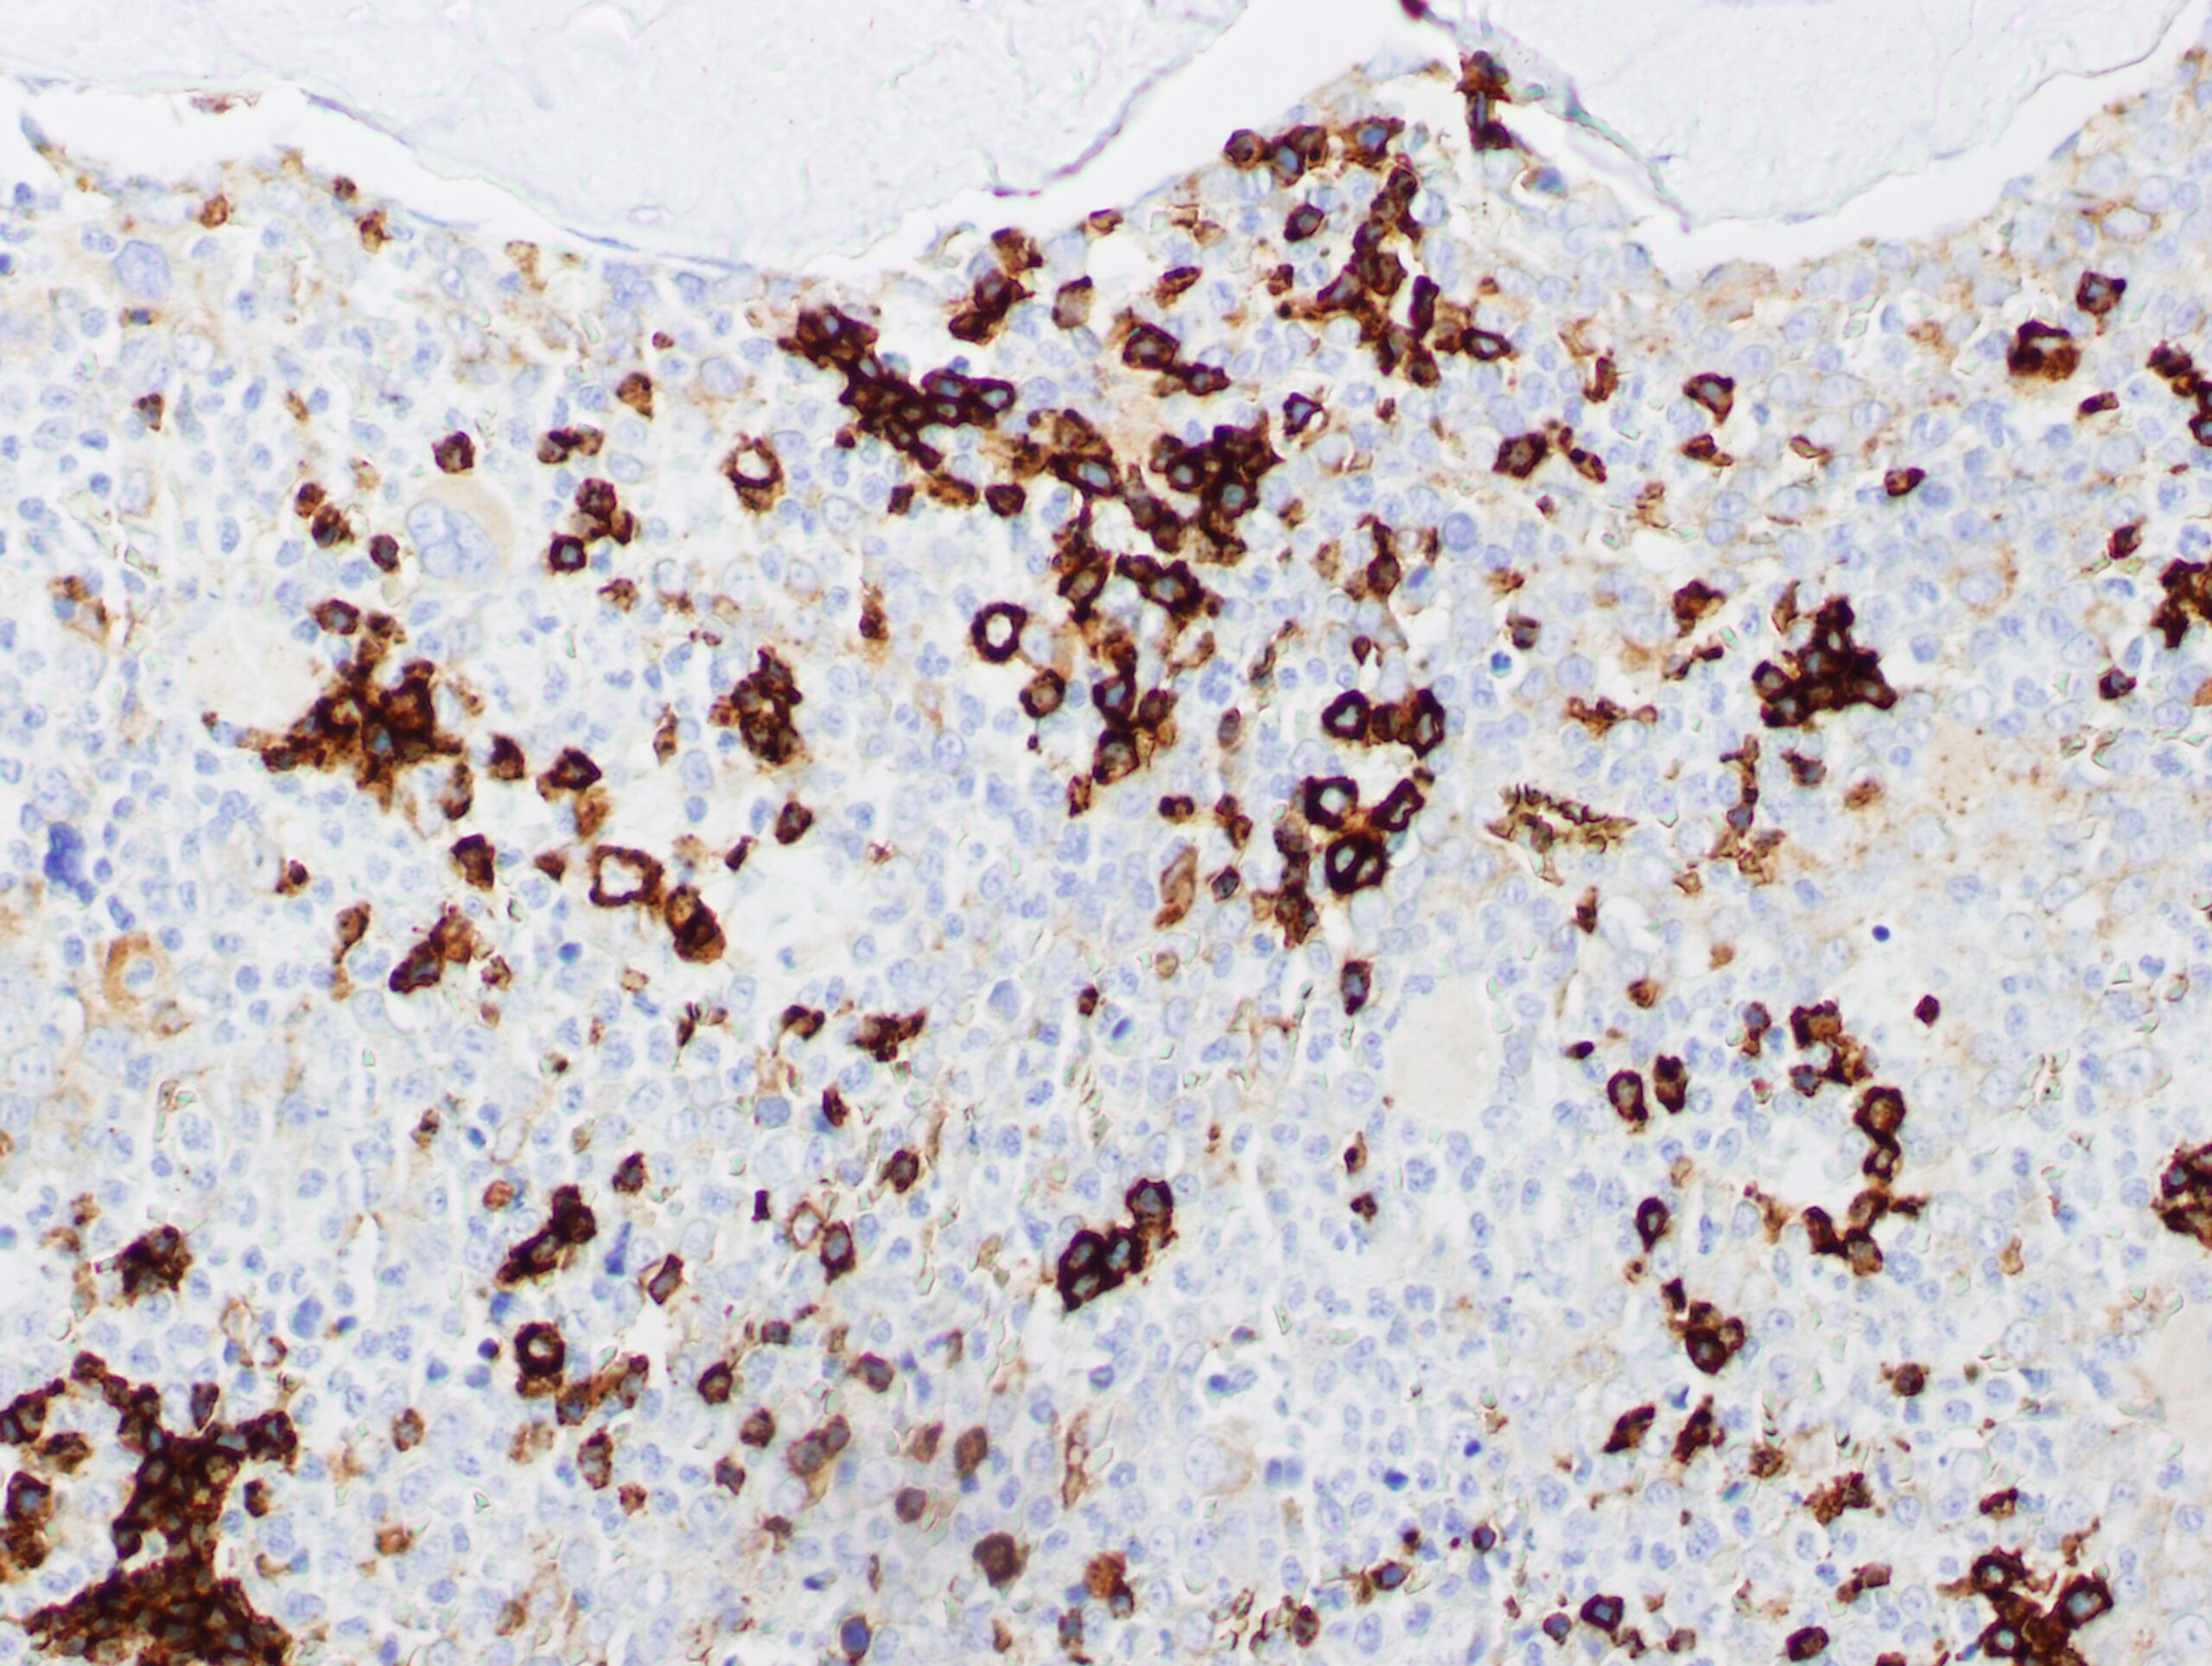
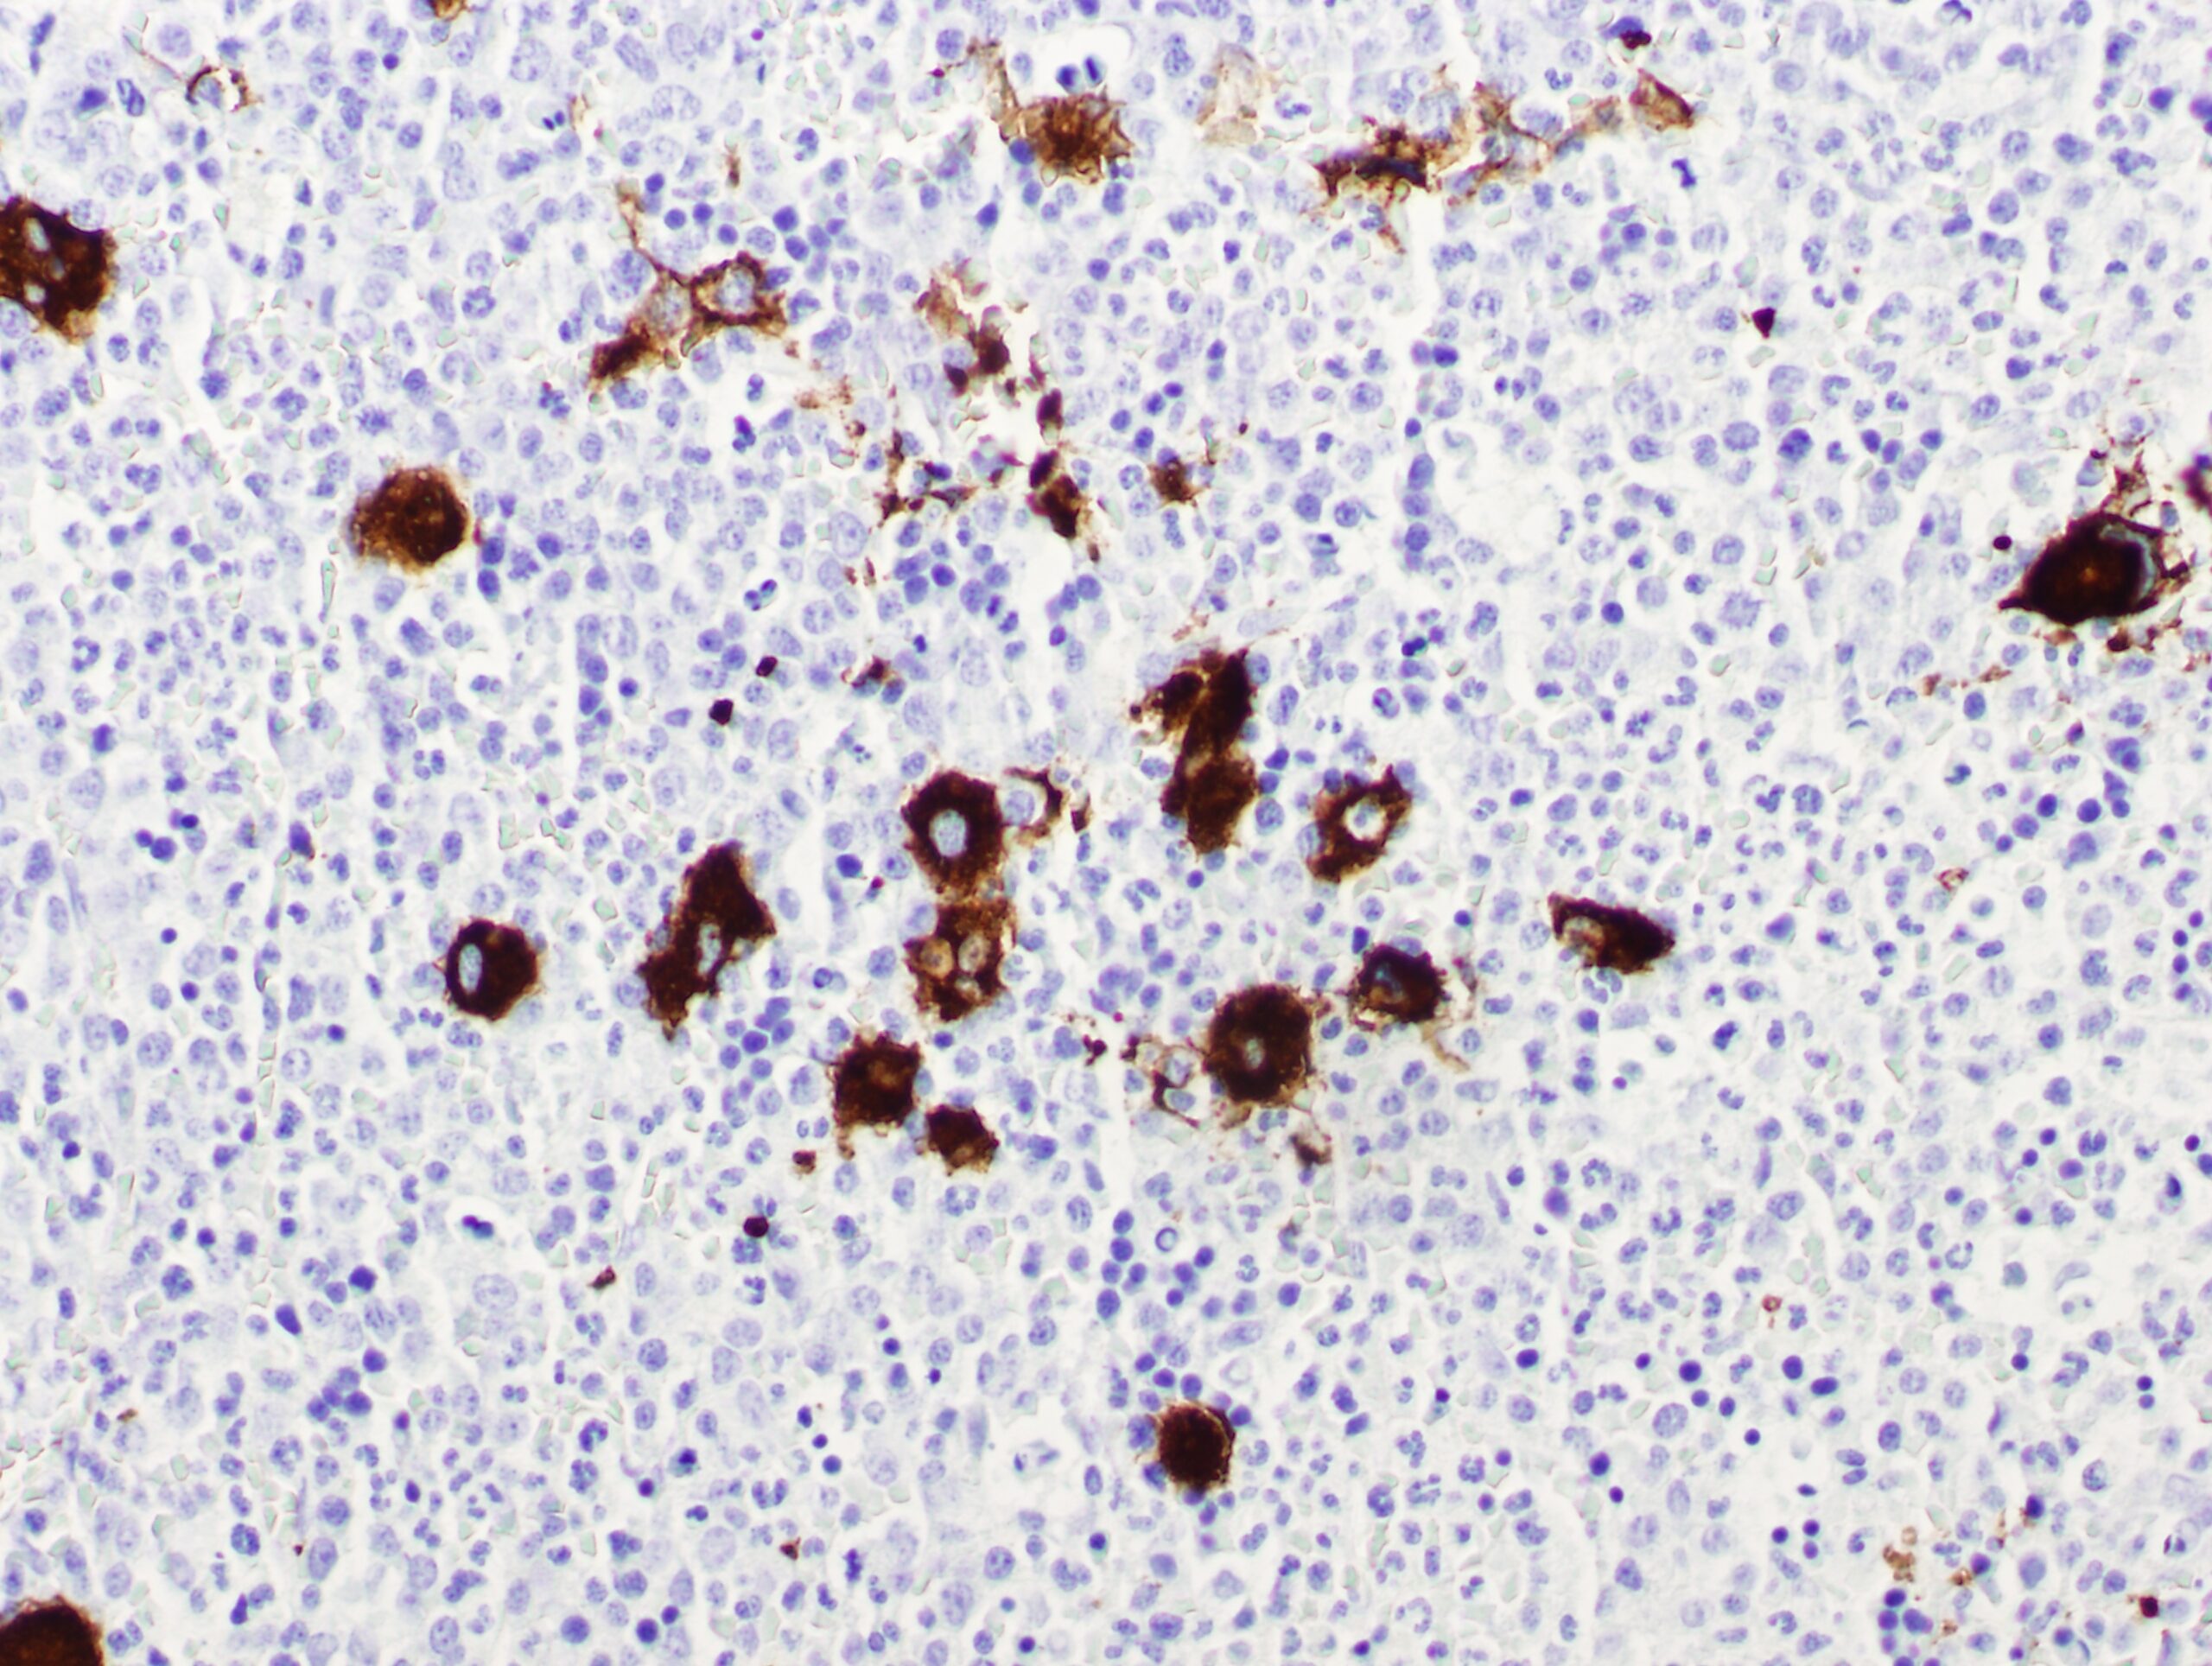
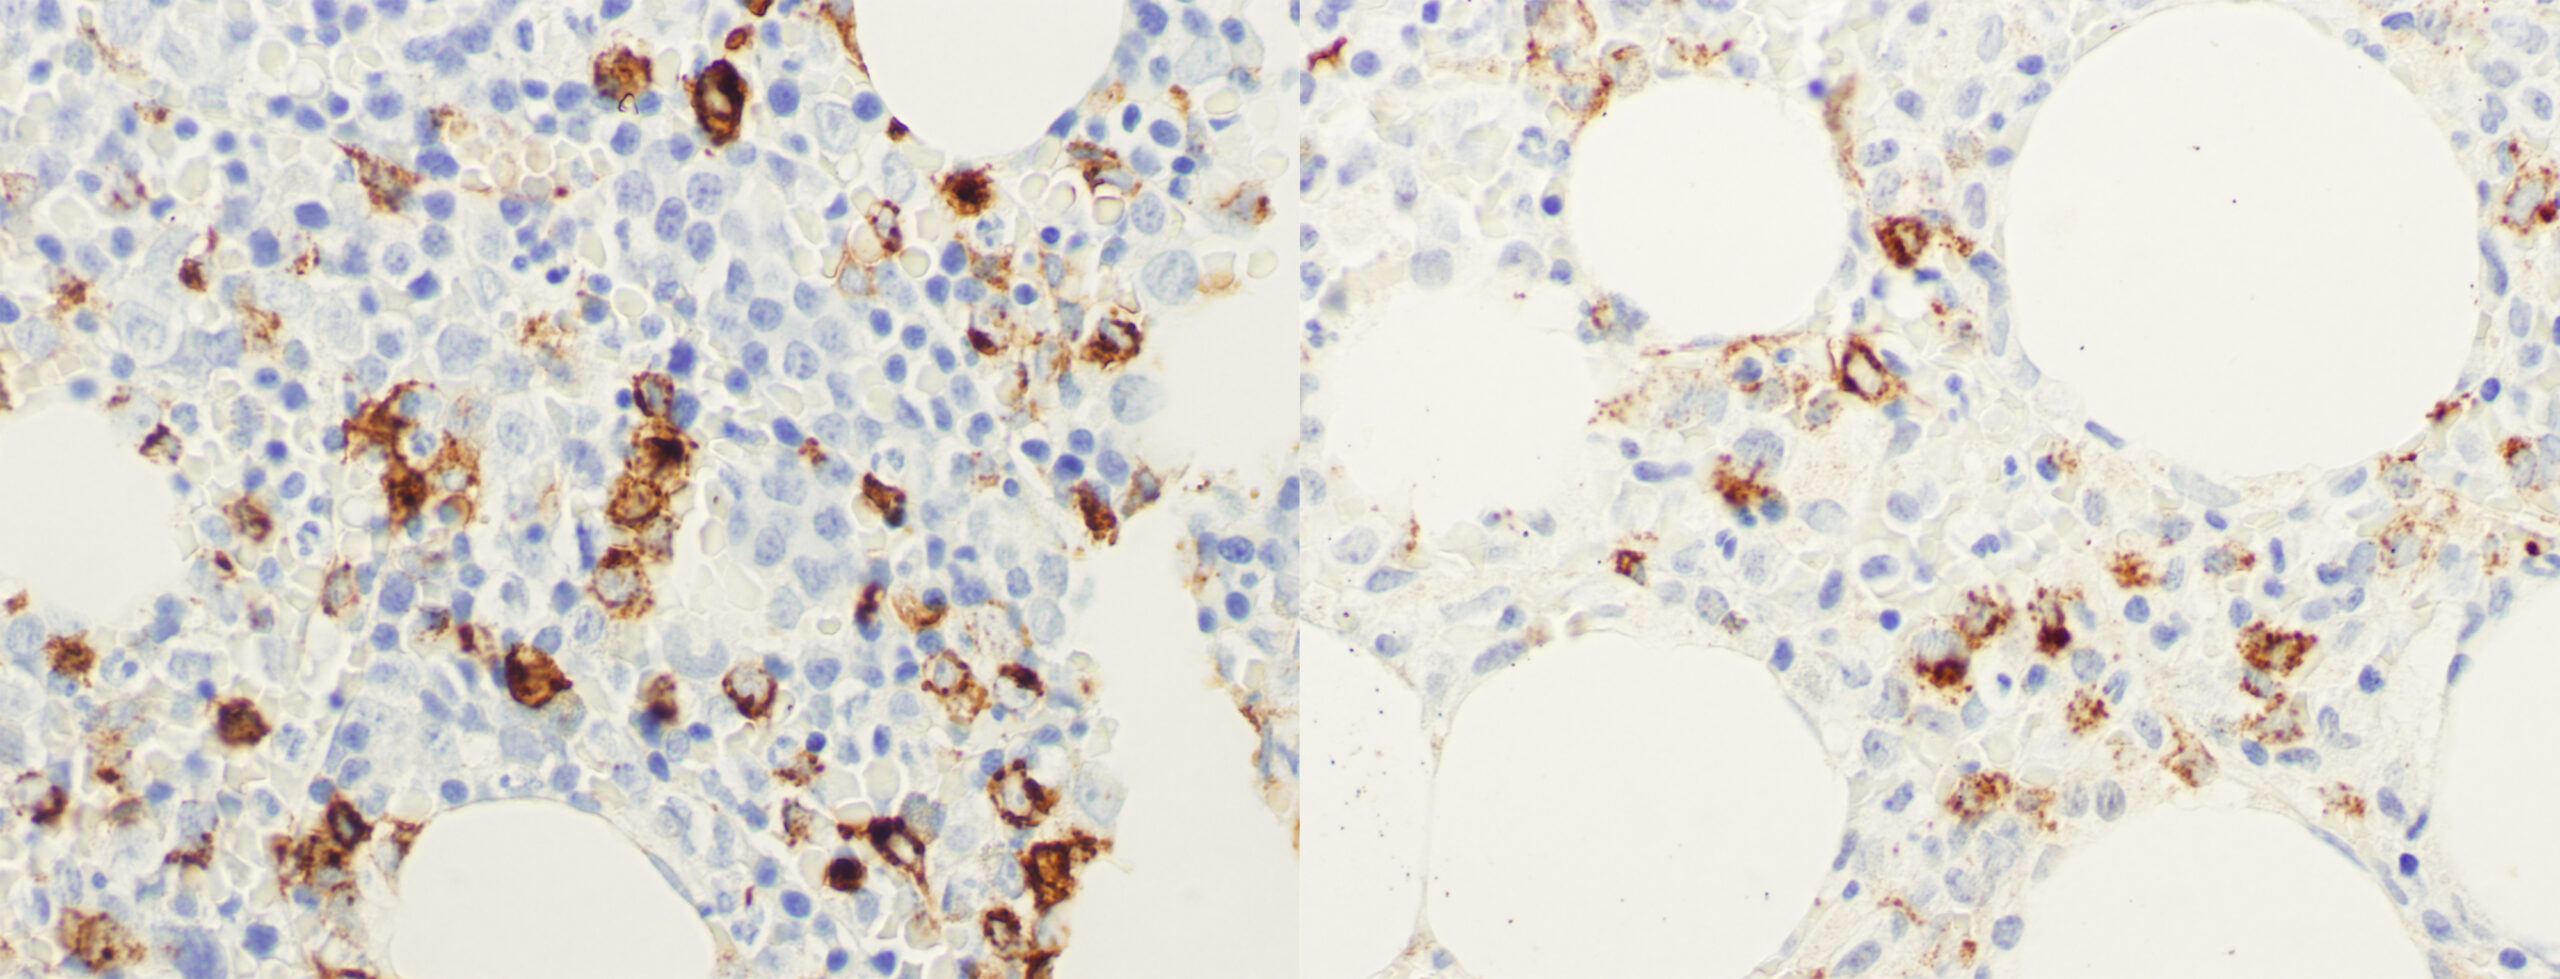
La médula ósea suele ser hipercelular al momento del diagnóstico. En la serie eritroide, los precursores pueden mostrar diversas alteraciones morfológicas que se engloban bajo el término diseritropoyesis: multinuclearidad, irregularidades del contorno nuclear, puentes internucleares, asincronía de maduración núcleo-citoplásmica y vacuolización citoplasmática. La anomalía más frecuente y diagnósticamente relevante son los sideroblastos en anillo (depósitos de hierro mitocondrial perinuclear en los precursores eritroides, visibles con la tinción de Perls), que se asocian con frecuencia a mutaciones en el gen SF3B1. Para que la diseritropoyesis sea diagnósticamente significativa, debe estar presente en al menos el 10% de los eritroblastos evaluados en el aspirado medular. En el síndrome 5q- aparecen megacariocitos monolobulados.
Recuerda
Hallazgos carácterísticos
SP → neutrófilos hiposegmentados (seudocélulas de Pelger‑Hüet), micromegacariocitos
MO → Sideroblastos en anillo (SF3B1) /megacariocitos monolobulados (5q -)
Tratamiento
En el SMD de bajo riesgo:
- Soporte transfusional
- Factores estimulantes del crecimiento de colonias granulocíticas (G-CSF) y eritropoyetina (EPO)
En el SMD de alto riesgo:
- <65 años: alo-TPH
- >65 años: azacitidina
Recuerda
Sospechamos de un SMD en una persona anciana con anemia y VCM alto.