Síndromes mielodisplásicas
Comprenden un grupo heteroxéneo de enfermidades clonais da célula nai hematopoética pluripotencial, caracterizadas por citopenias, dishematopoese (alteracións morfolóxicas celulares), hematopoese ineficaz e un elevado risco de evolución a leucemia mieloide aguda (LMA).
Aínda que na maioría dos casos descoécese a etioloxía, nunha pequena porcentaxe relaciónanse con factores hereditarios (como a anemia de Fanconi ou o síndrome de Bloom) ou con causas adquiridas, entre as que destacan os fármacos citostáticos.
Na actualidade, estas síndromes clasifícanse segundo as súas características moleculares e citoxenéticas. Distínguese a SMD con del(5q), máis frecuente en mulleres e con boa resposta a lenalidomida, e as SMD con mutación en SF3B1 ou TP53. Atendendo ás características morfolóxicas, destaca a SMD con exceso de blastos, dividíndose en tipo 1 (5-10% de blastos) e tipo 2(10-20% de blastos).
Lembra
Síndrome 5q-
Mulleres
Trombocitose e megacariocitos monolobulados
Bo prognóstico
Tratamento con lenalidomida
Clínica
Presentan un curso indolente e progresivo. O caso típico é un paciente de idade avanzada con anemia e volume corpuscular medio (VCM) elevado (anemia macrocítica) na analítica, con vitamina B12, ácido fólico e hormonas tiroideas dentro da normalidade.
Os factores prognósticos (IPSS) para síndromes mielodisplásicas son a porcentaxe de blastos da medula ósea, o cariotipo e o grao de citopenia.
Recuerda
IPSS
Porcentaxe de blastos en MO
Cariotipo
Nº de citopenias
Morfoloxía
En sangue periférico obsérvanse citopenias das tres series celulares: anemia macrocítica, leucopenia (neutrófilos hiposegmentados ou seudocélulas de Pelger‑Hüet) e trombocitopenia, con micromegacariocitos; a síndrome 5q‑ cursa con trombocitose.
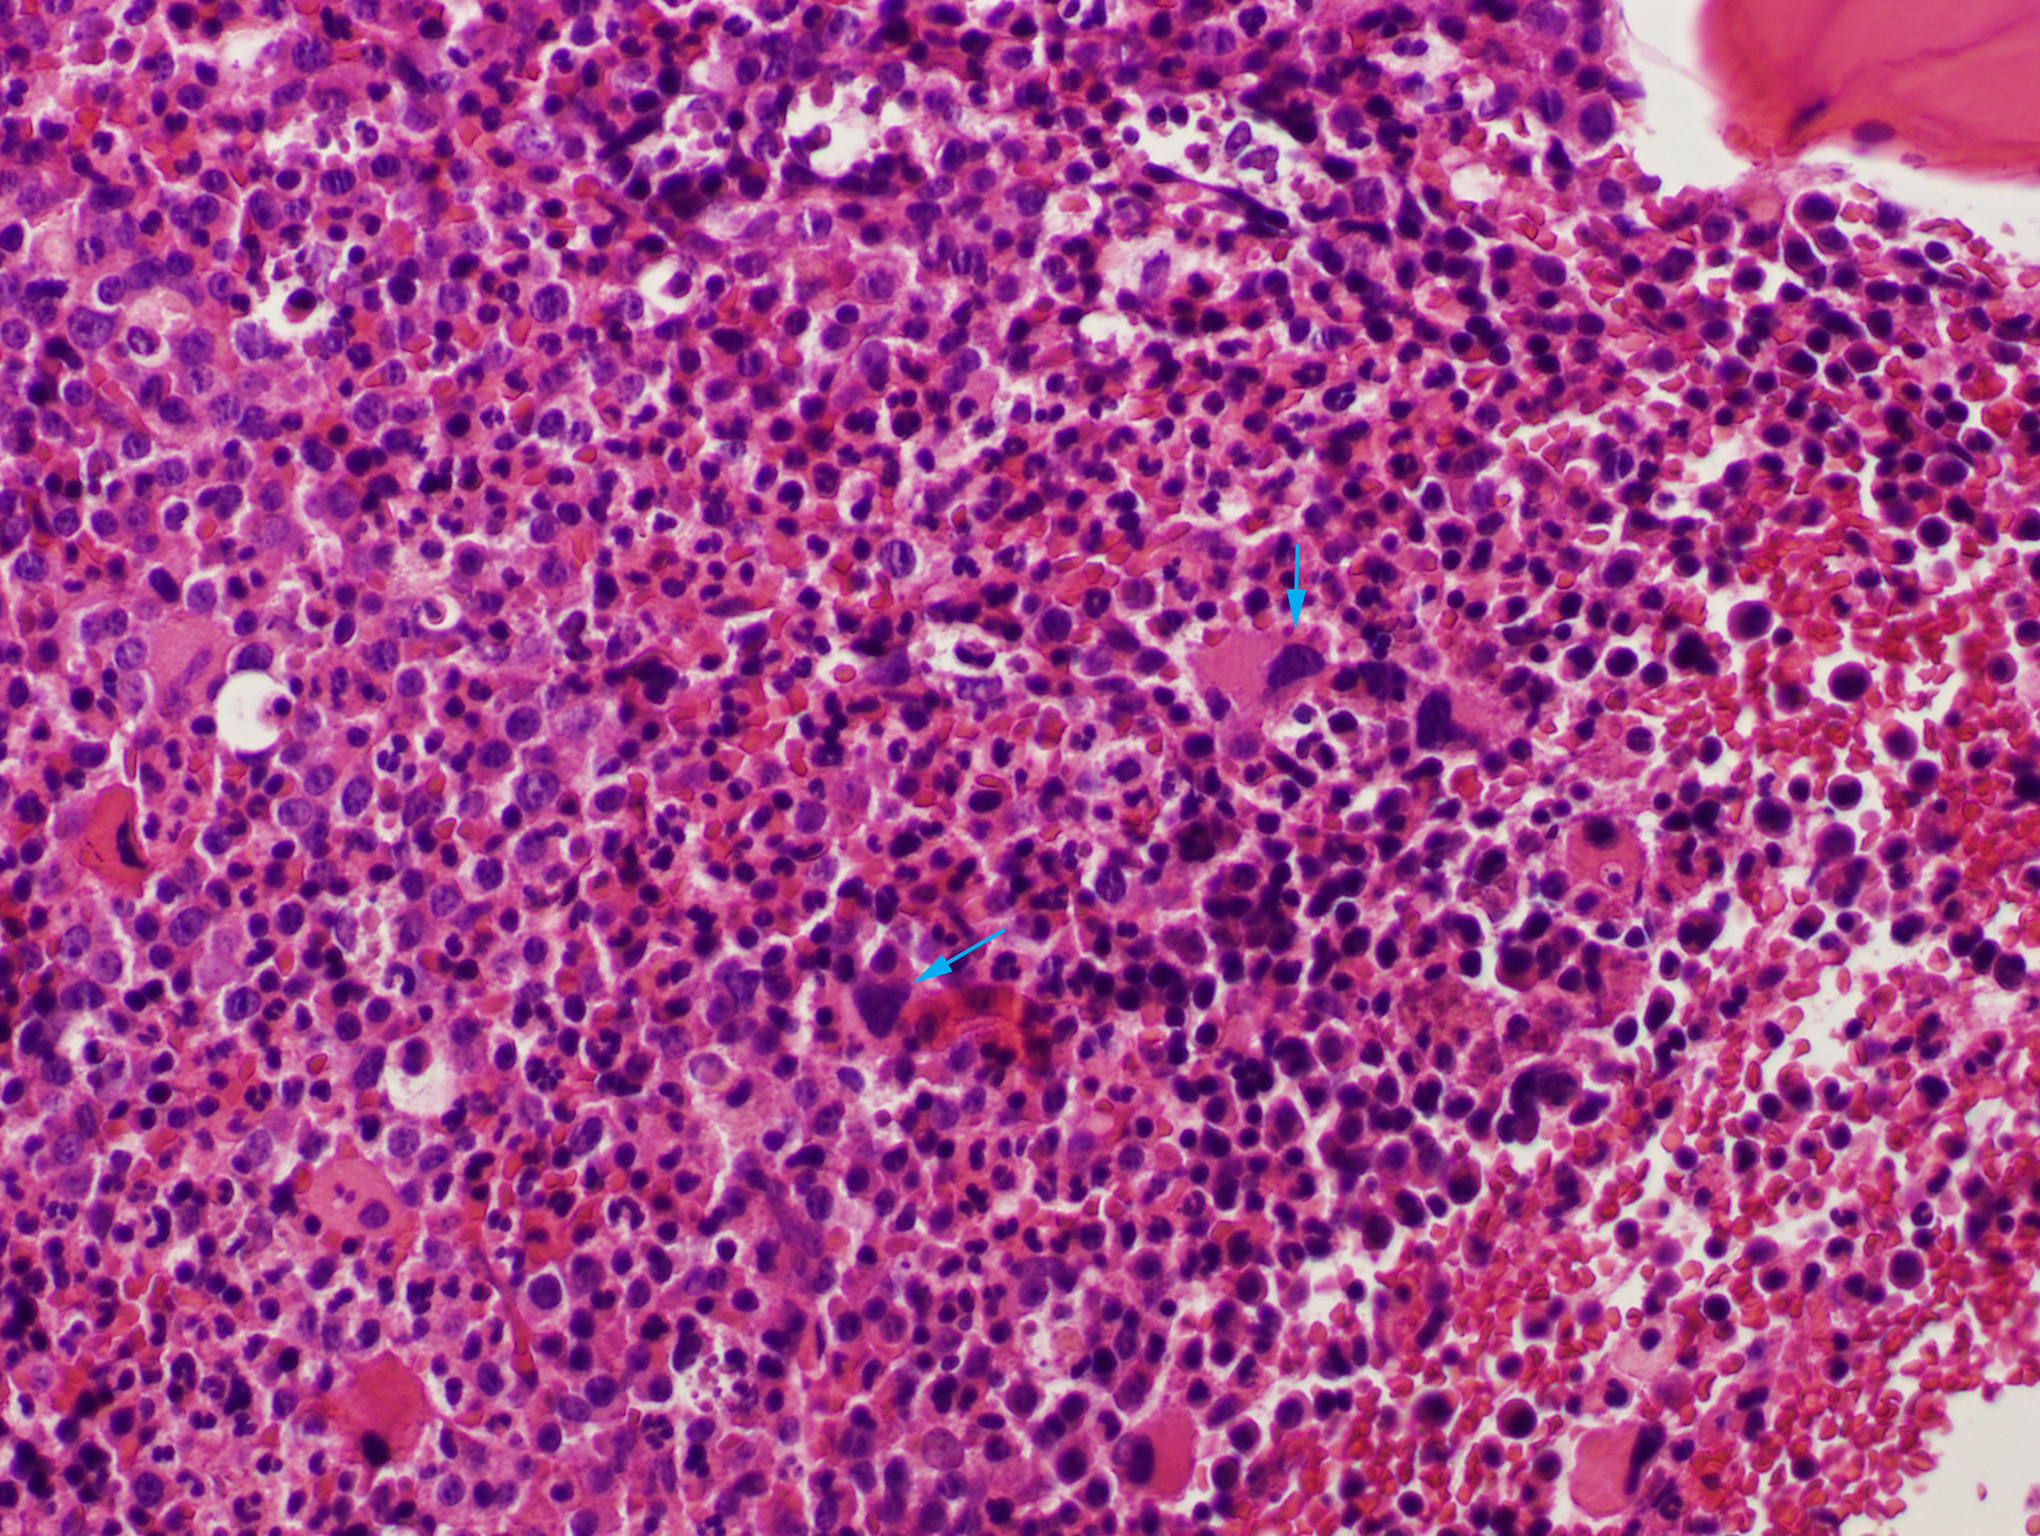
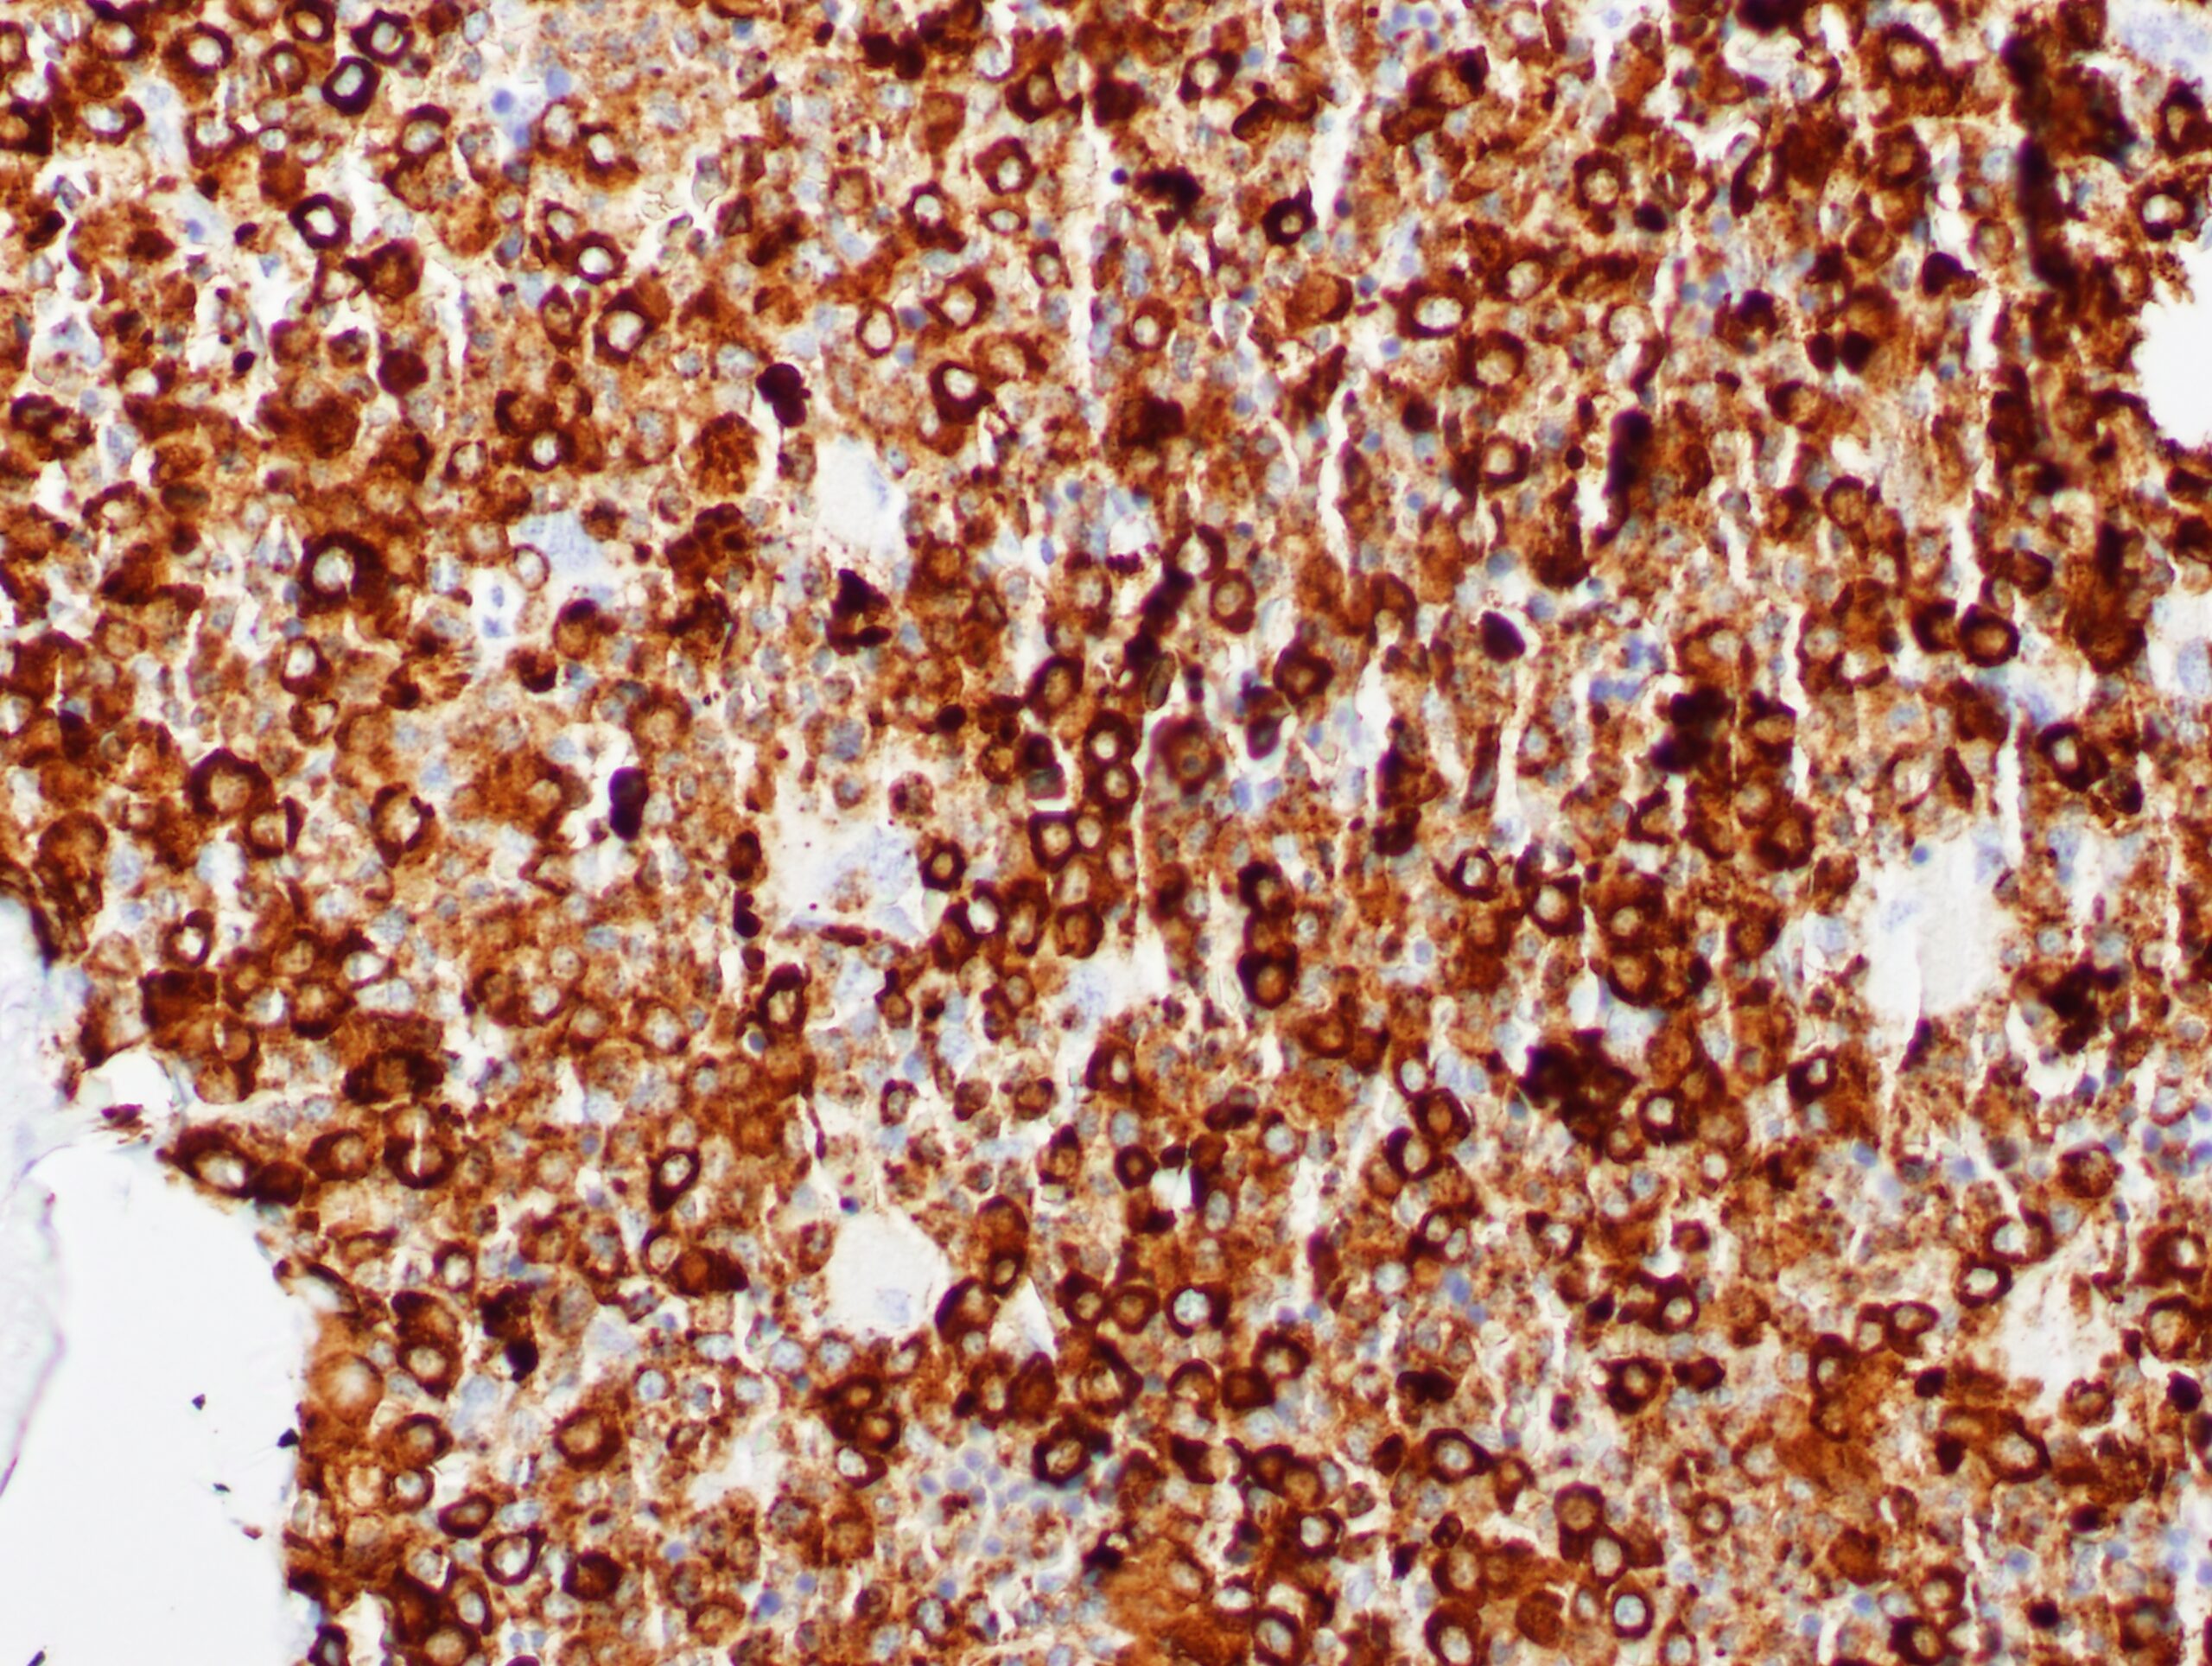
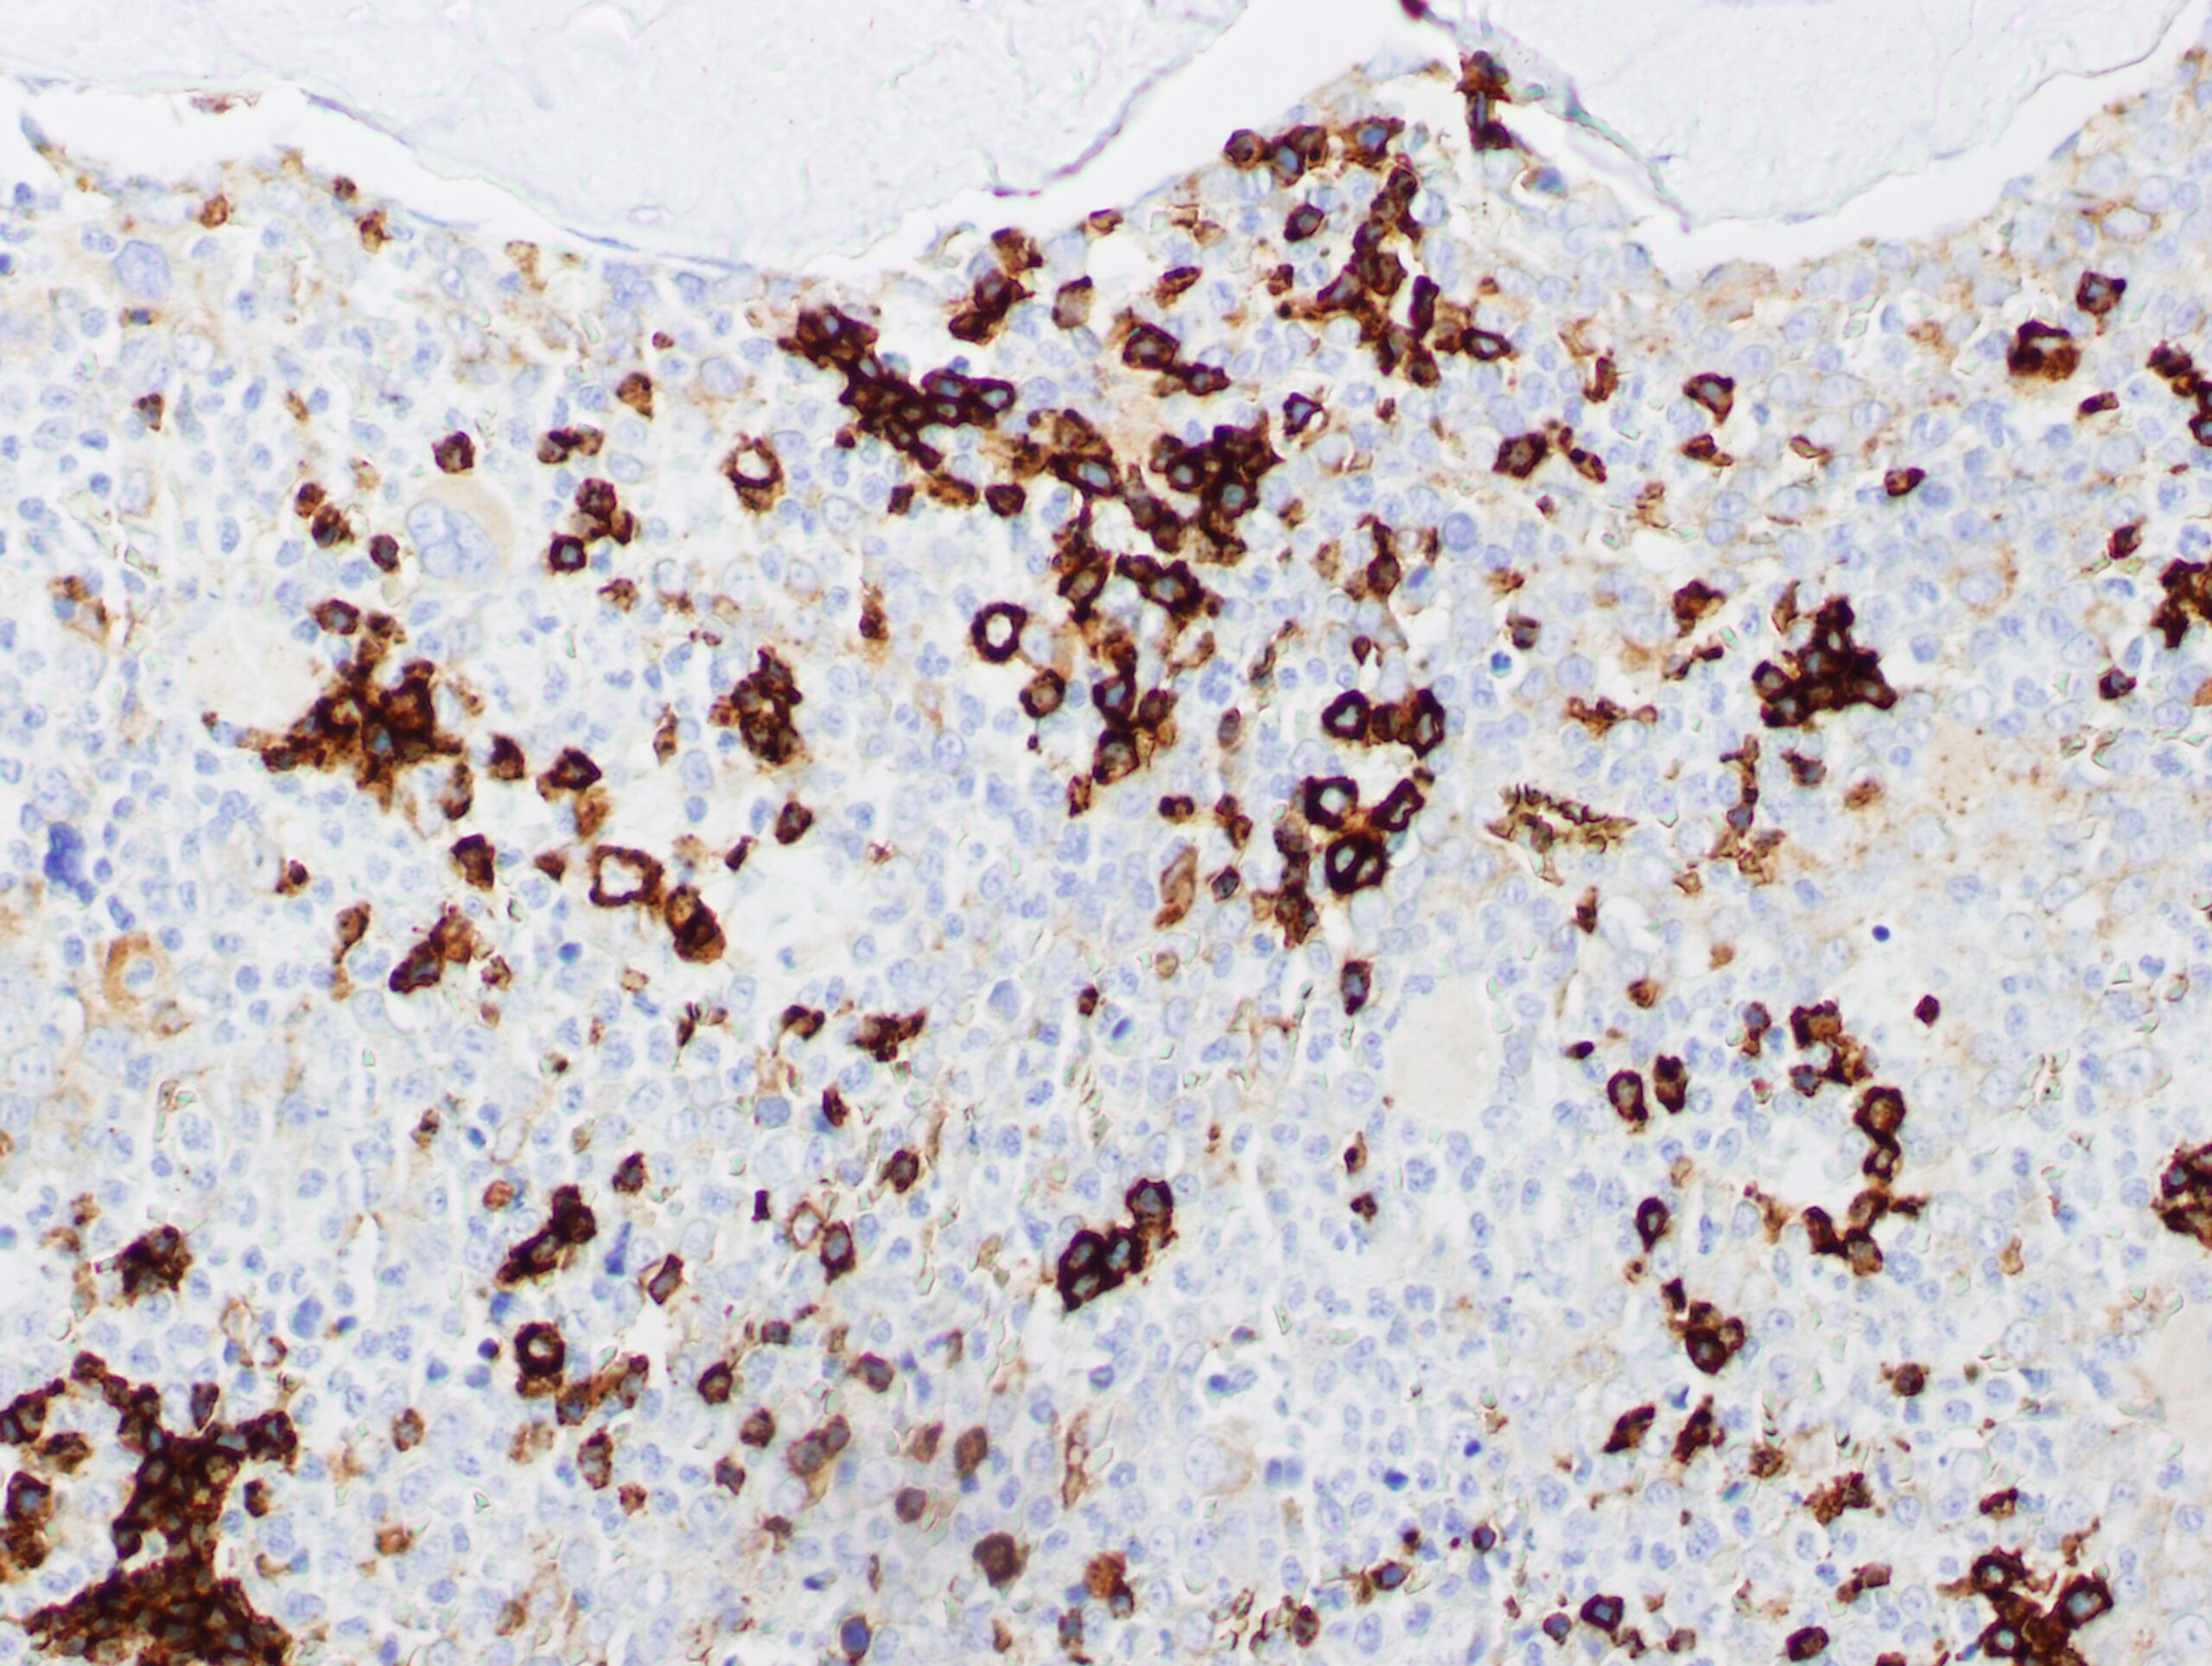
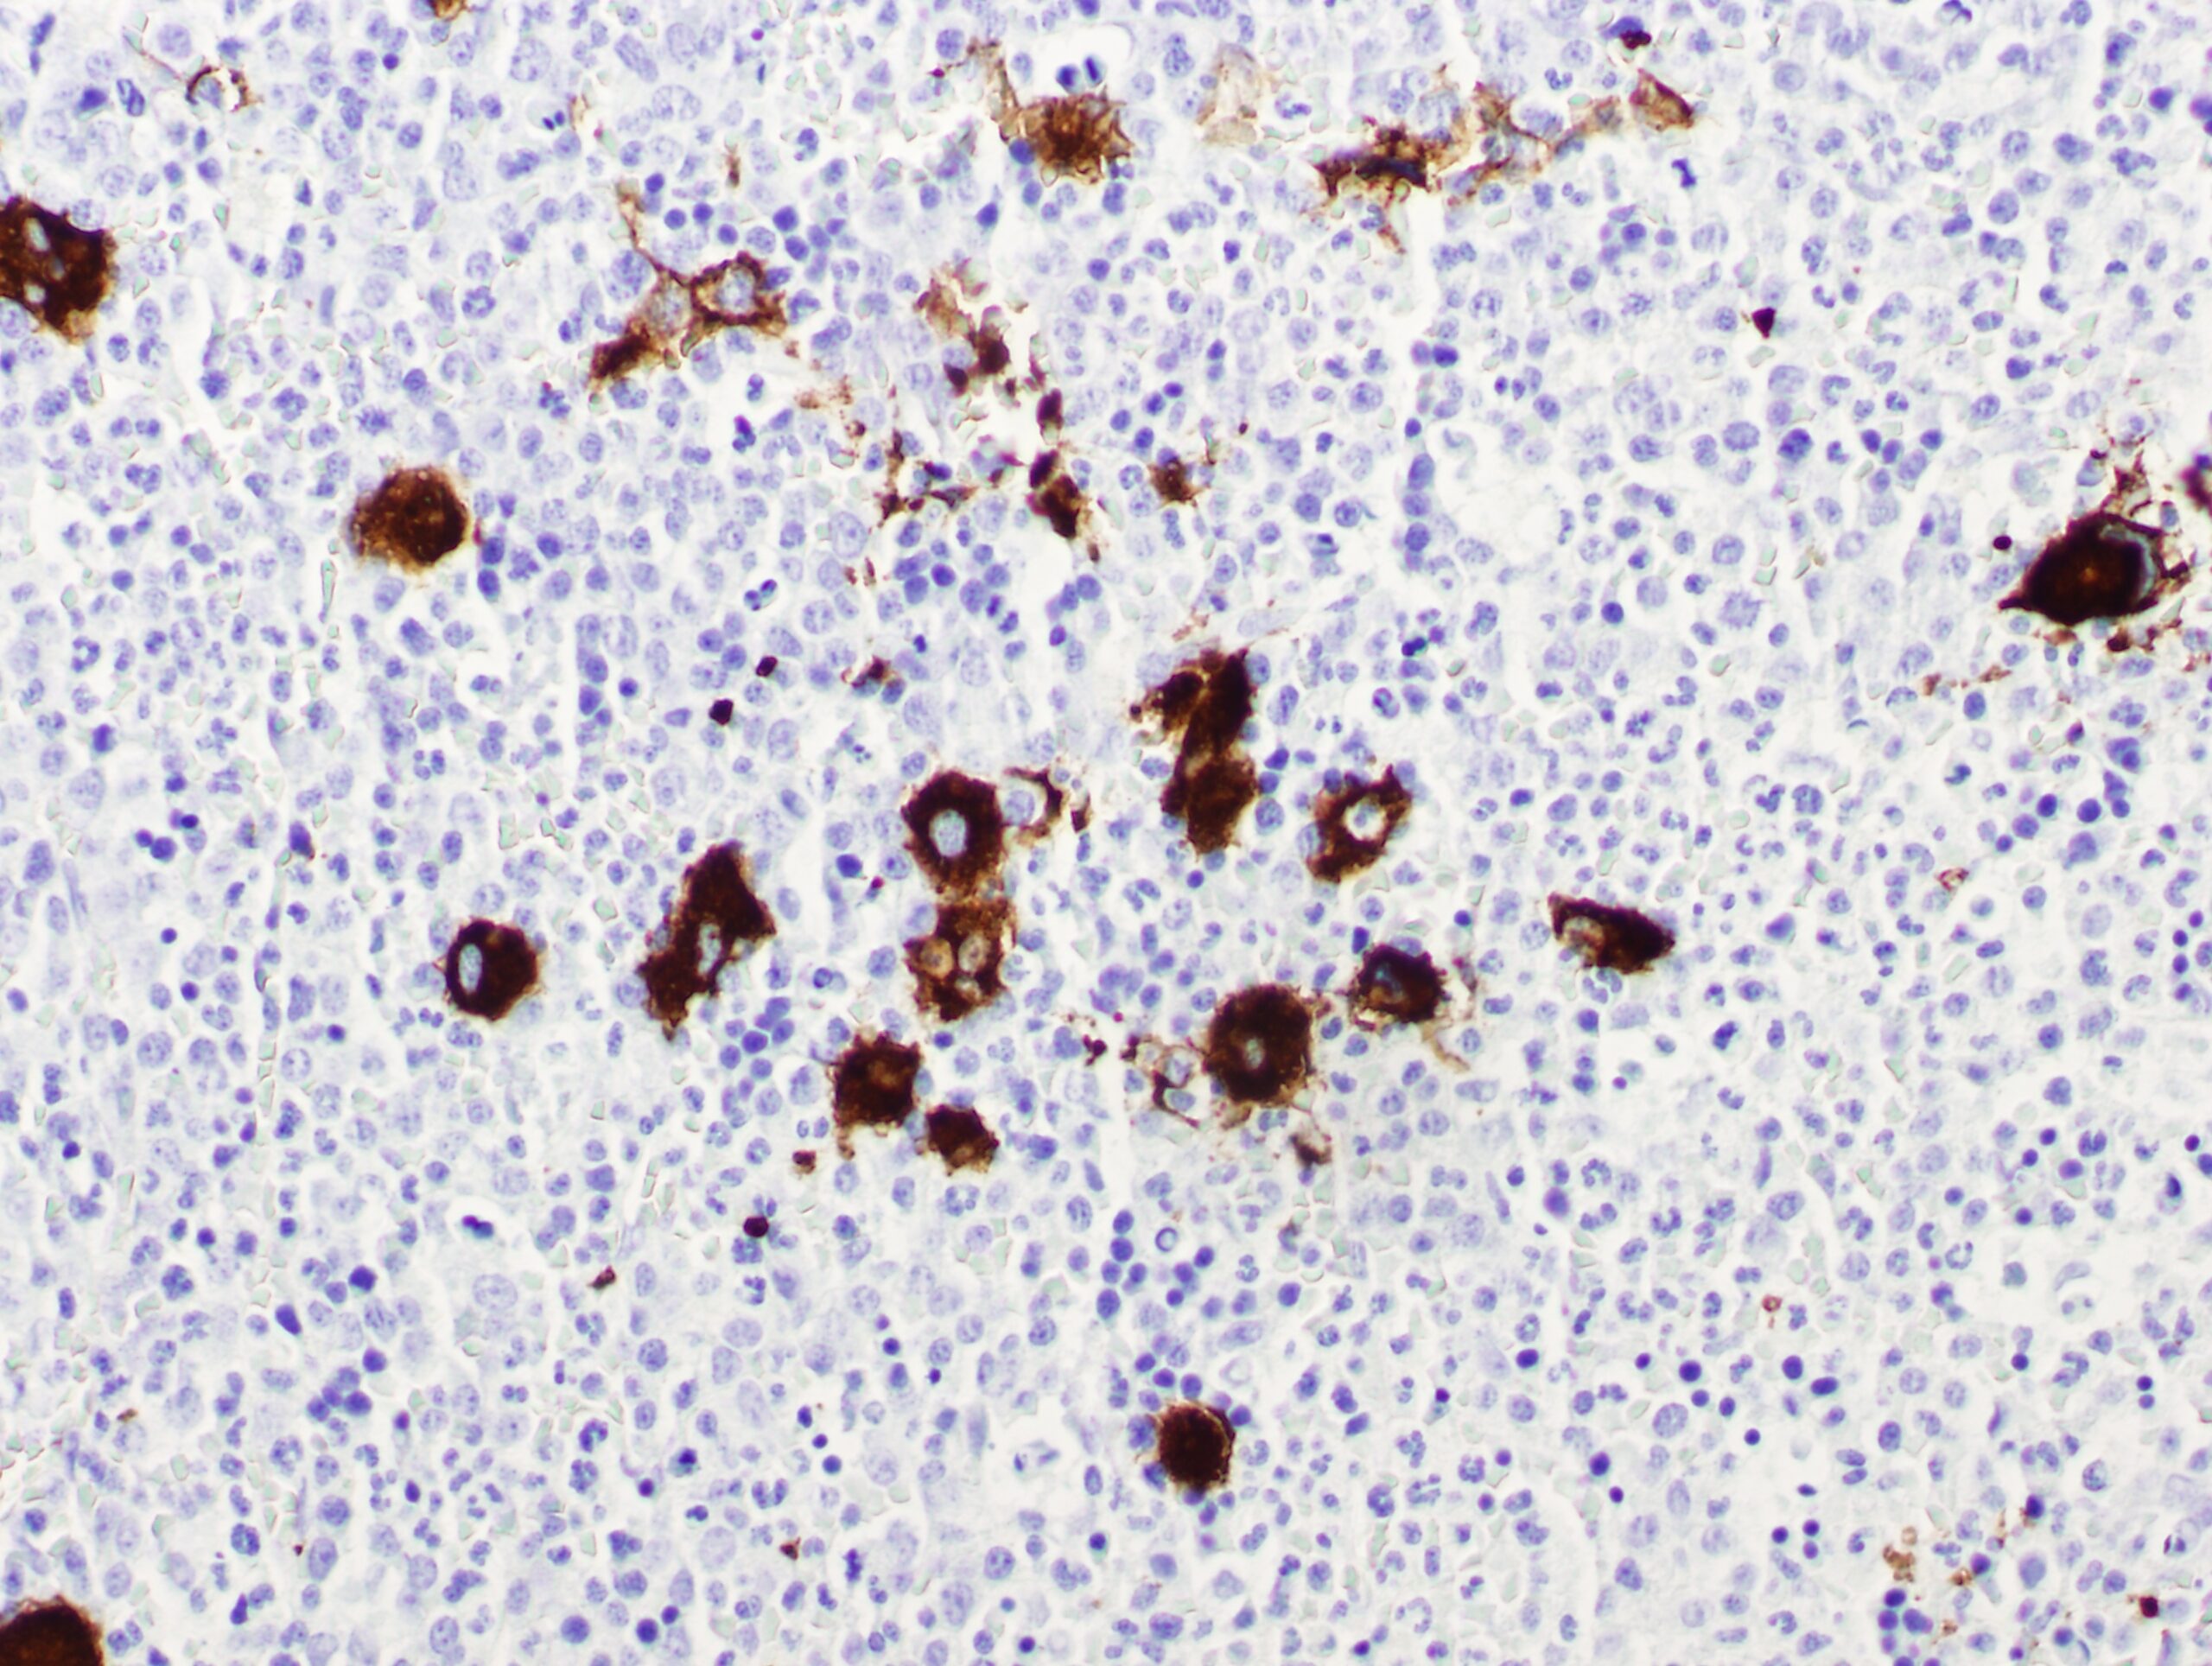
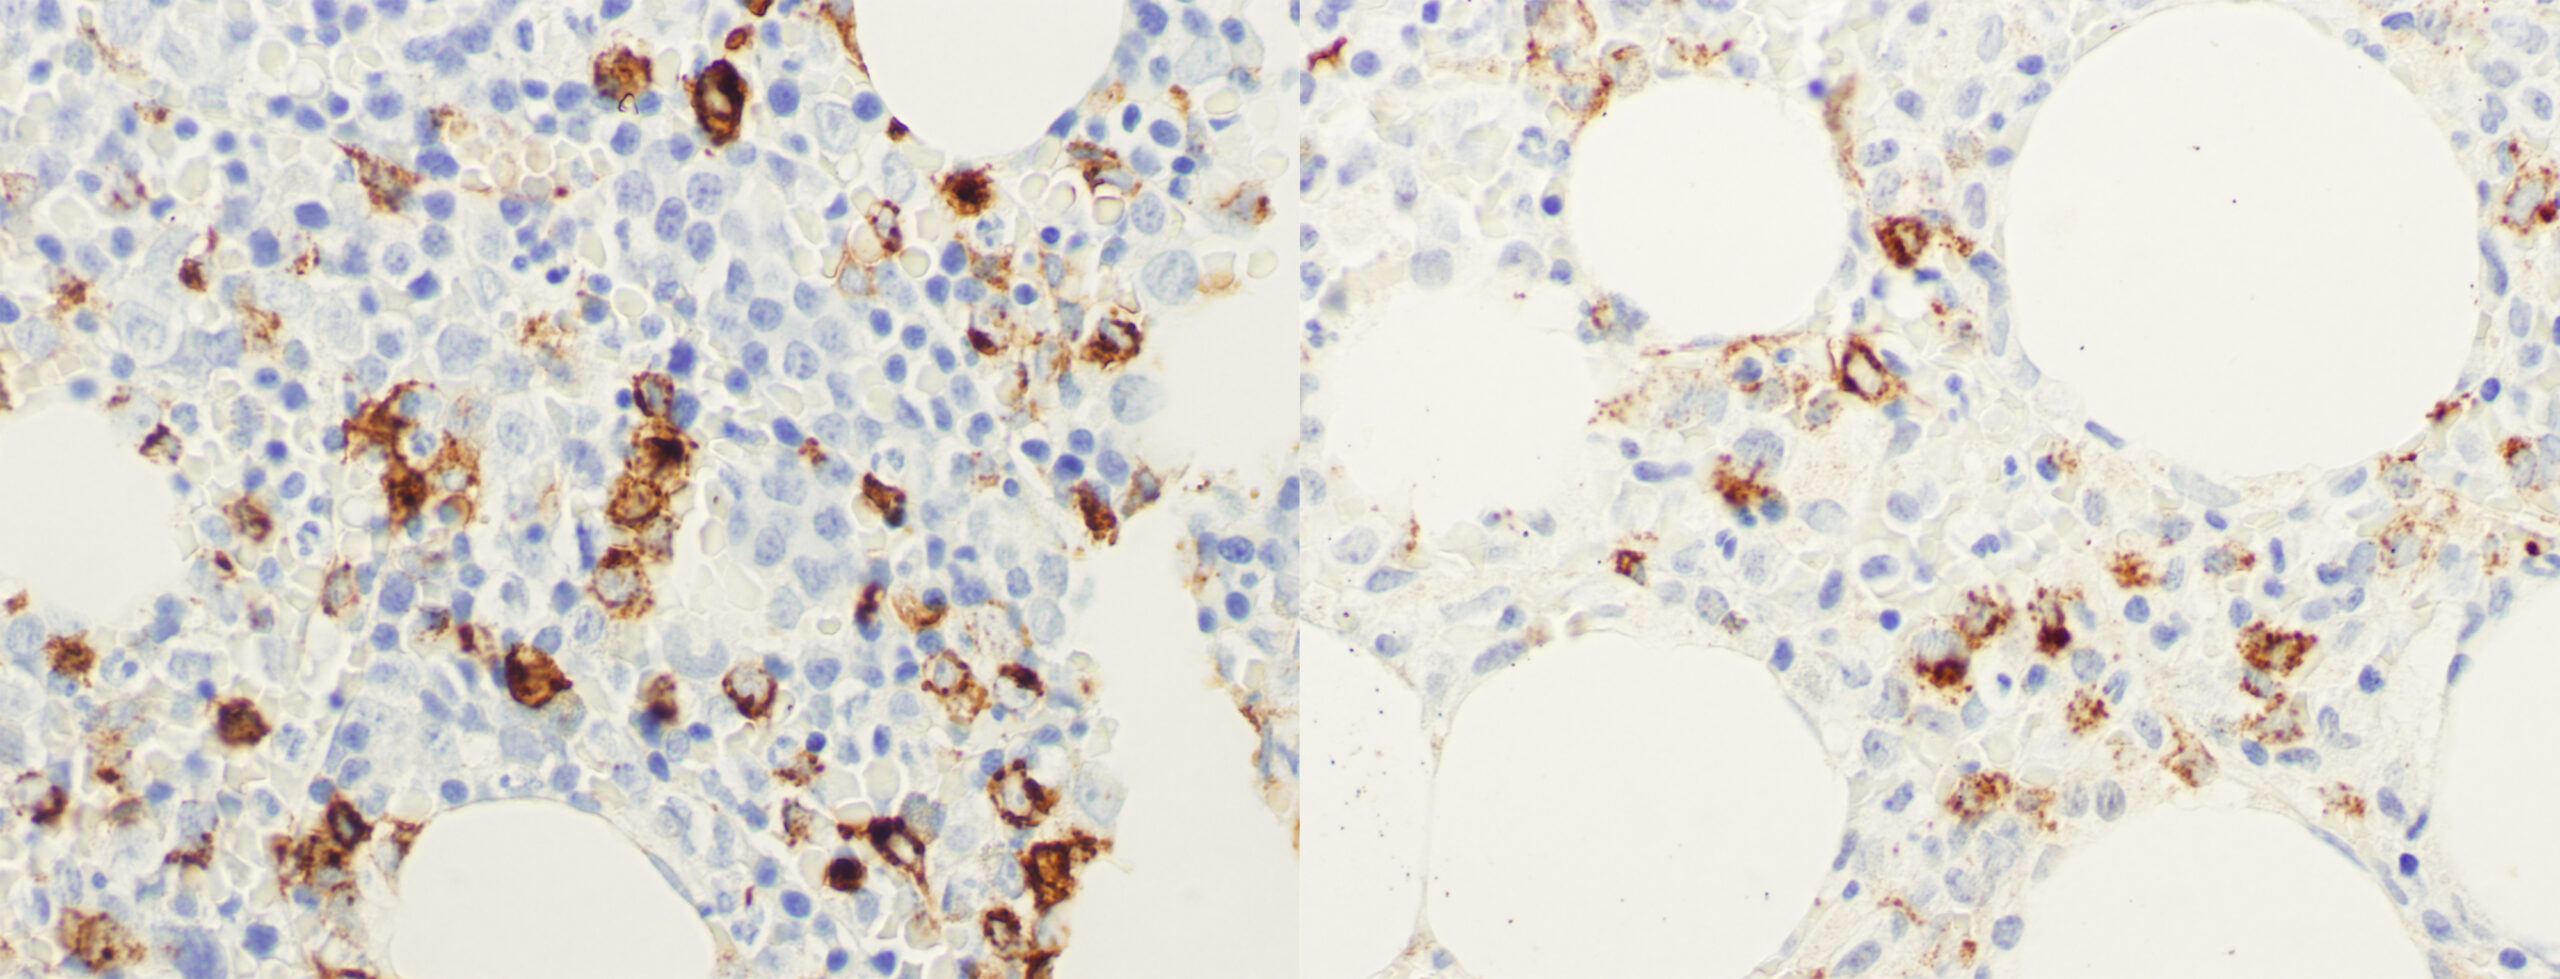
A medula ósea adoita ser hipercelular ao momento do diagnóstico. Na serie eritroide, os precursores poden mostrar diversas alteracións morfolóxicas que se engloban baixo o termo diseritropoese: multinuclearidade, irregularidades do contorno nuclear, pontes internucleares, asincronía de maduración núcleo-citoplásmica e vacuolización citoplasmática. A anomalía máis frecuente e diagnósticamente relevante son os sideroblastos en anel (depósitos de ferro mitocondrial perinuclear nos precursores eritroides, visibles coa tinción de Perls), que se asocian con frecuencia a mutacións no xene SF3B1. Para que a diseritropoese sexa diagnósticamente significativa, debe estar presente en polo menos o 10% dos eritroblastos avaliados no aspirado medular. Na síndrome 5q- aparecen megacariocitos monolobulados.
Lembra
Achados característicos
SP → neutrófilos hiposegmentados (pseudocélulas de Pelger‑Hüet), micromegacariocitos
MO → Sideroblastos en anel (SF3B1) / megacariocitos monolobulados (5q-)
Tratamento
Na SMD de baixo risco:
- Soporte transfusional
- Factores estimulantes do crecemento de colonias granulocíticas (G-CSF) e eritropoetina (EPO)
Na SMD de alto risco:
- <65 anos: alo-TPH
- >65 anos: azacitidina
Lembra
Sospeitamos dunha SMD nunha persoa anciá con anemia e VCM alto.