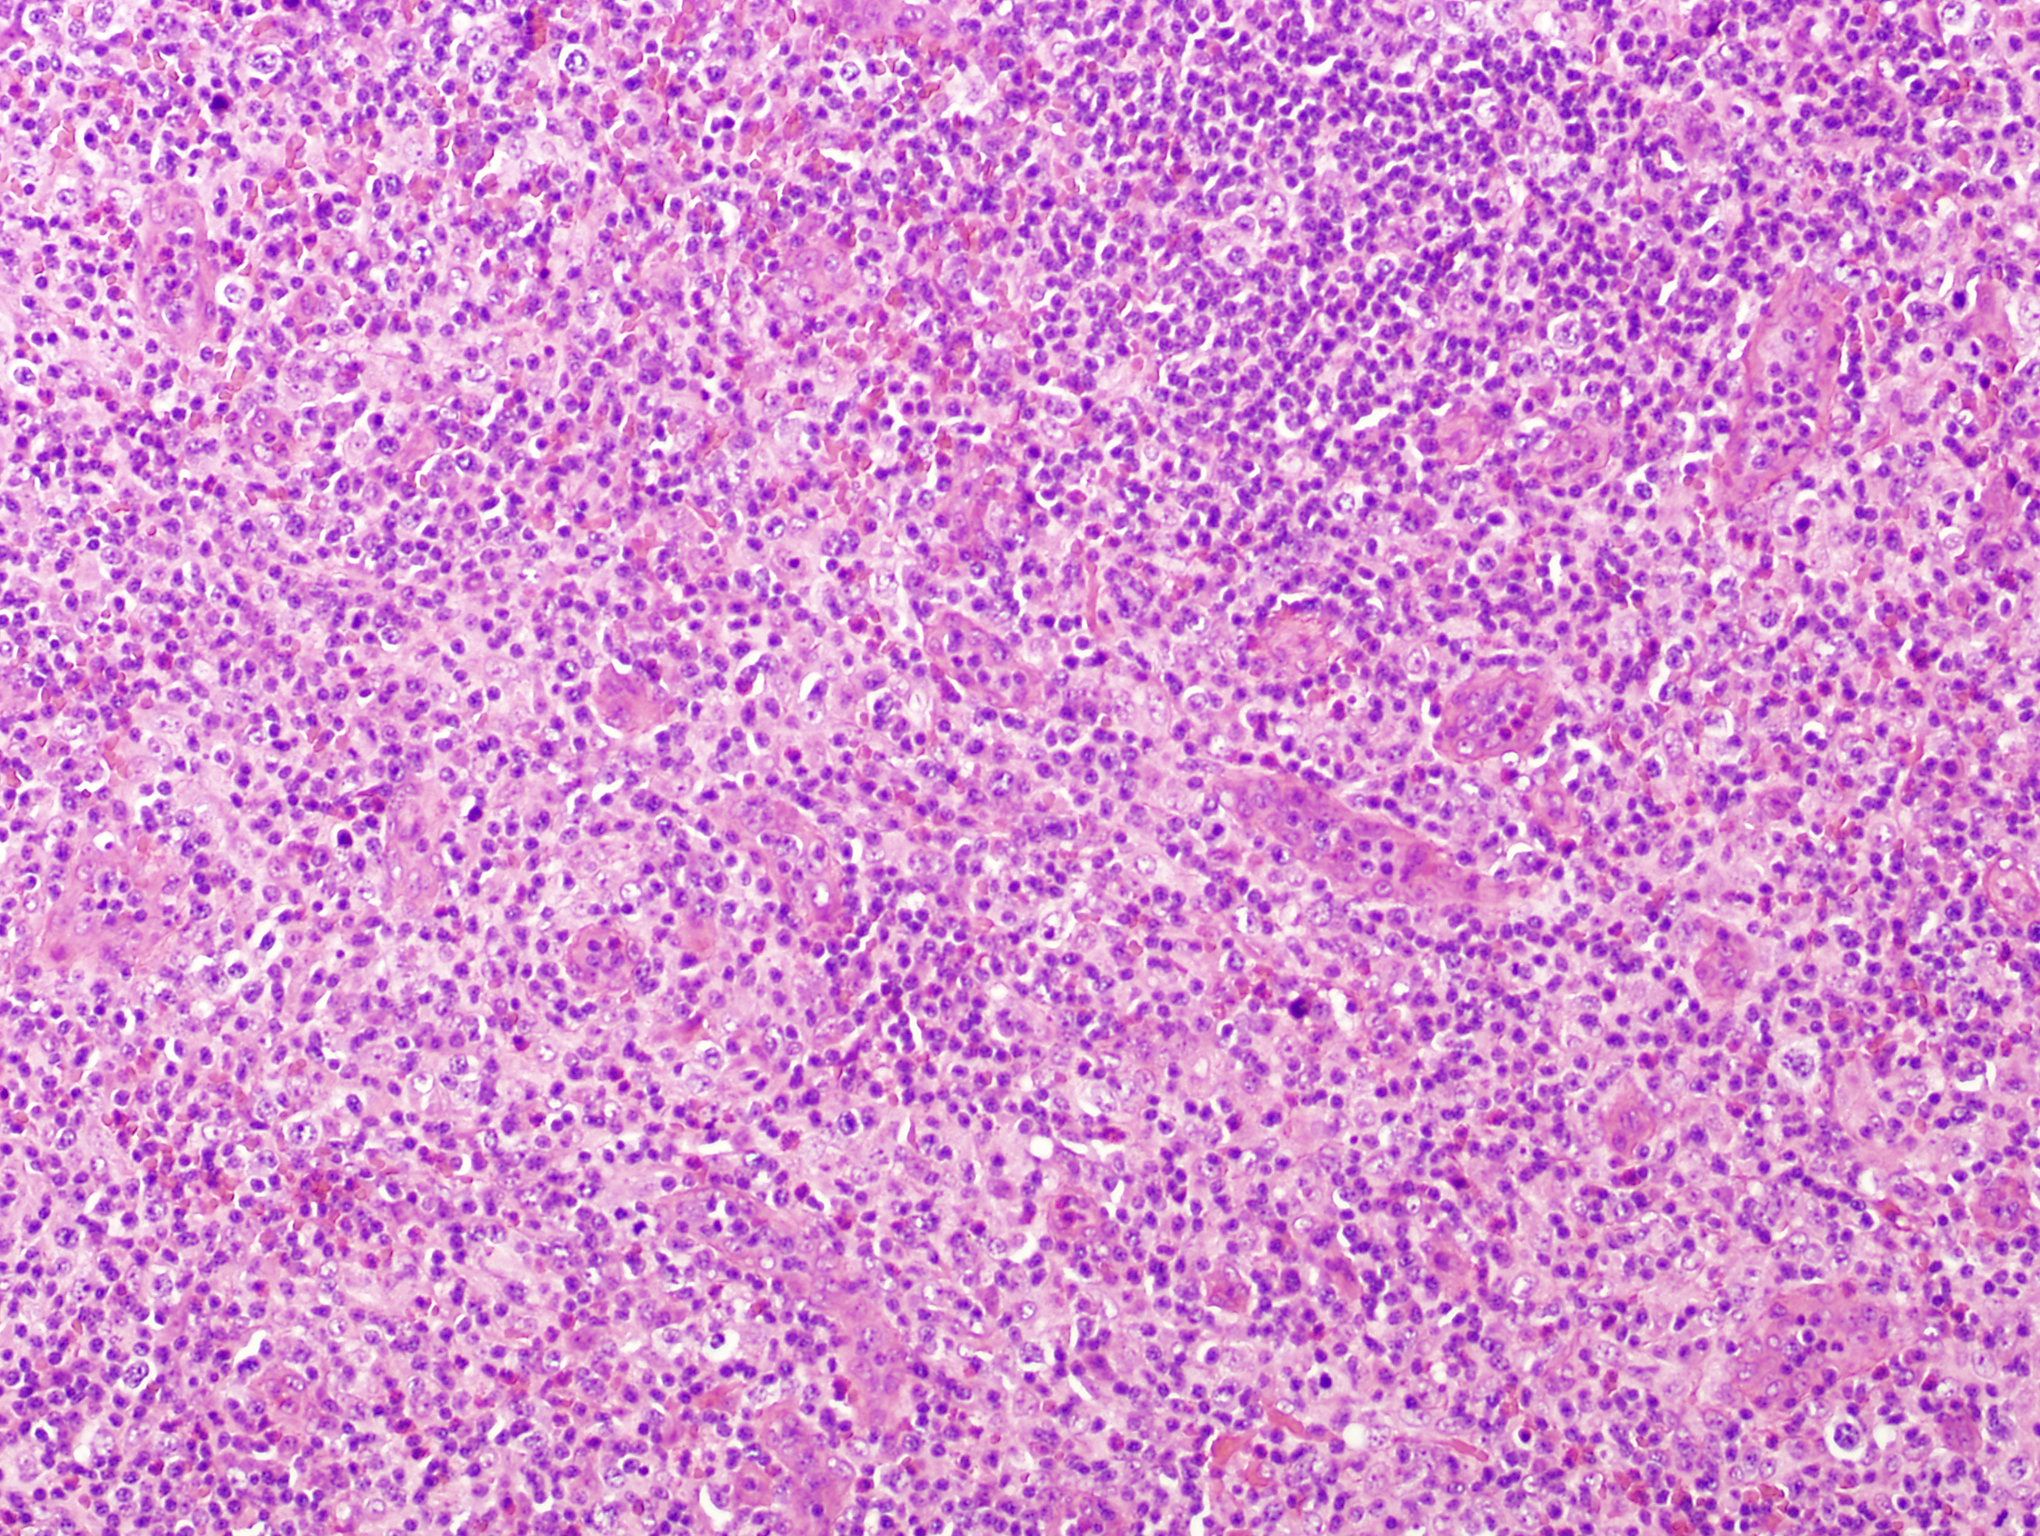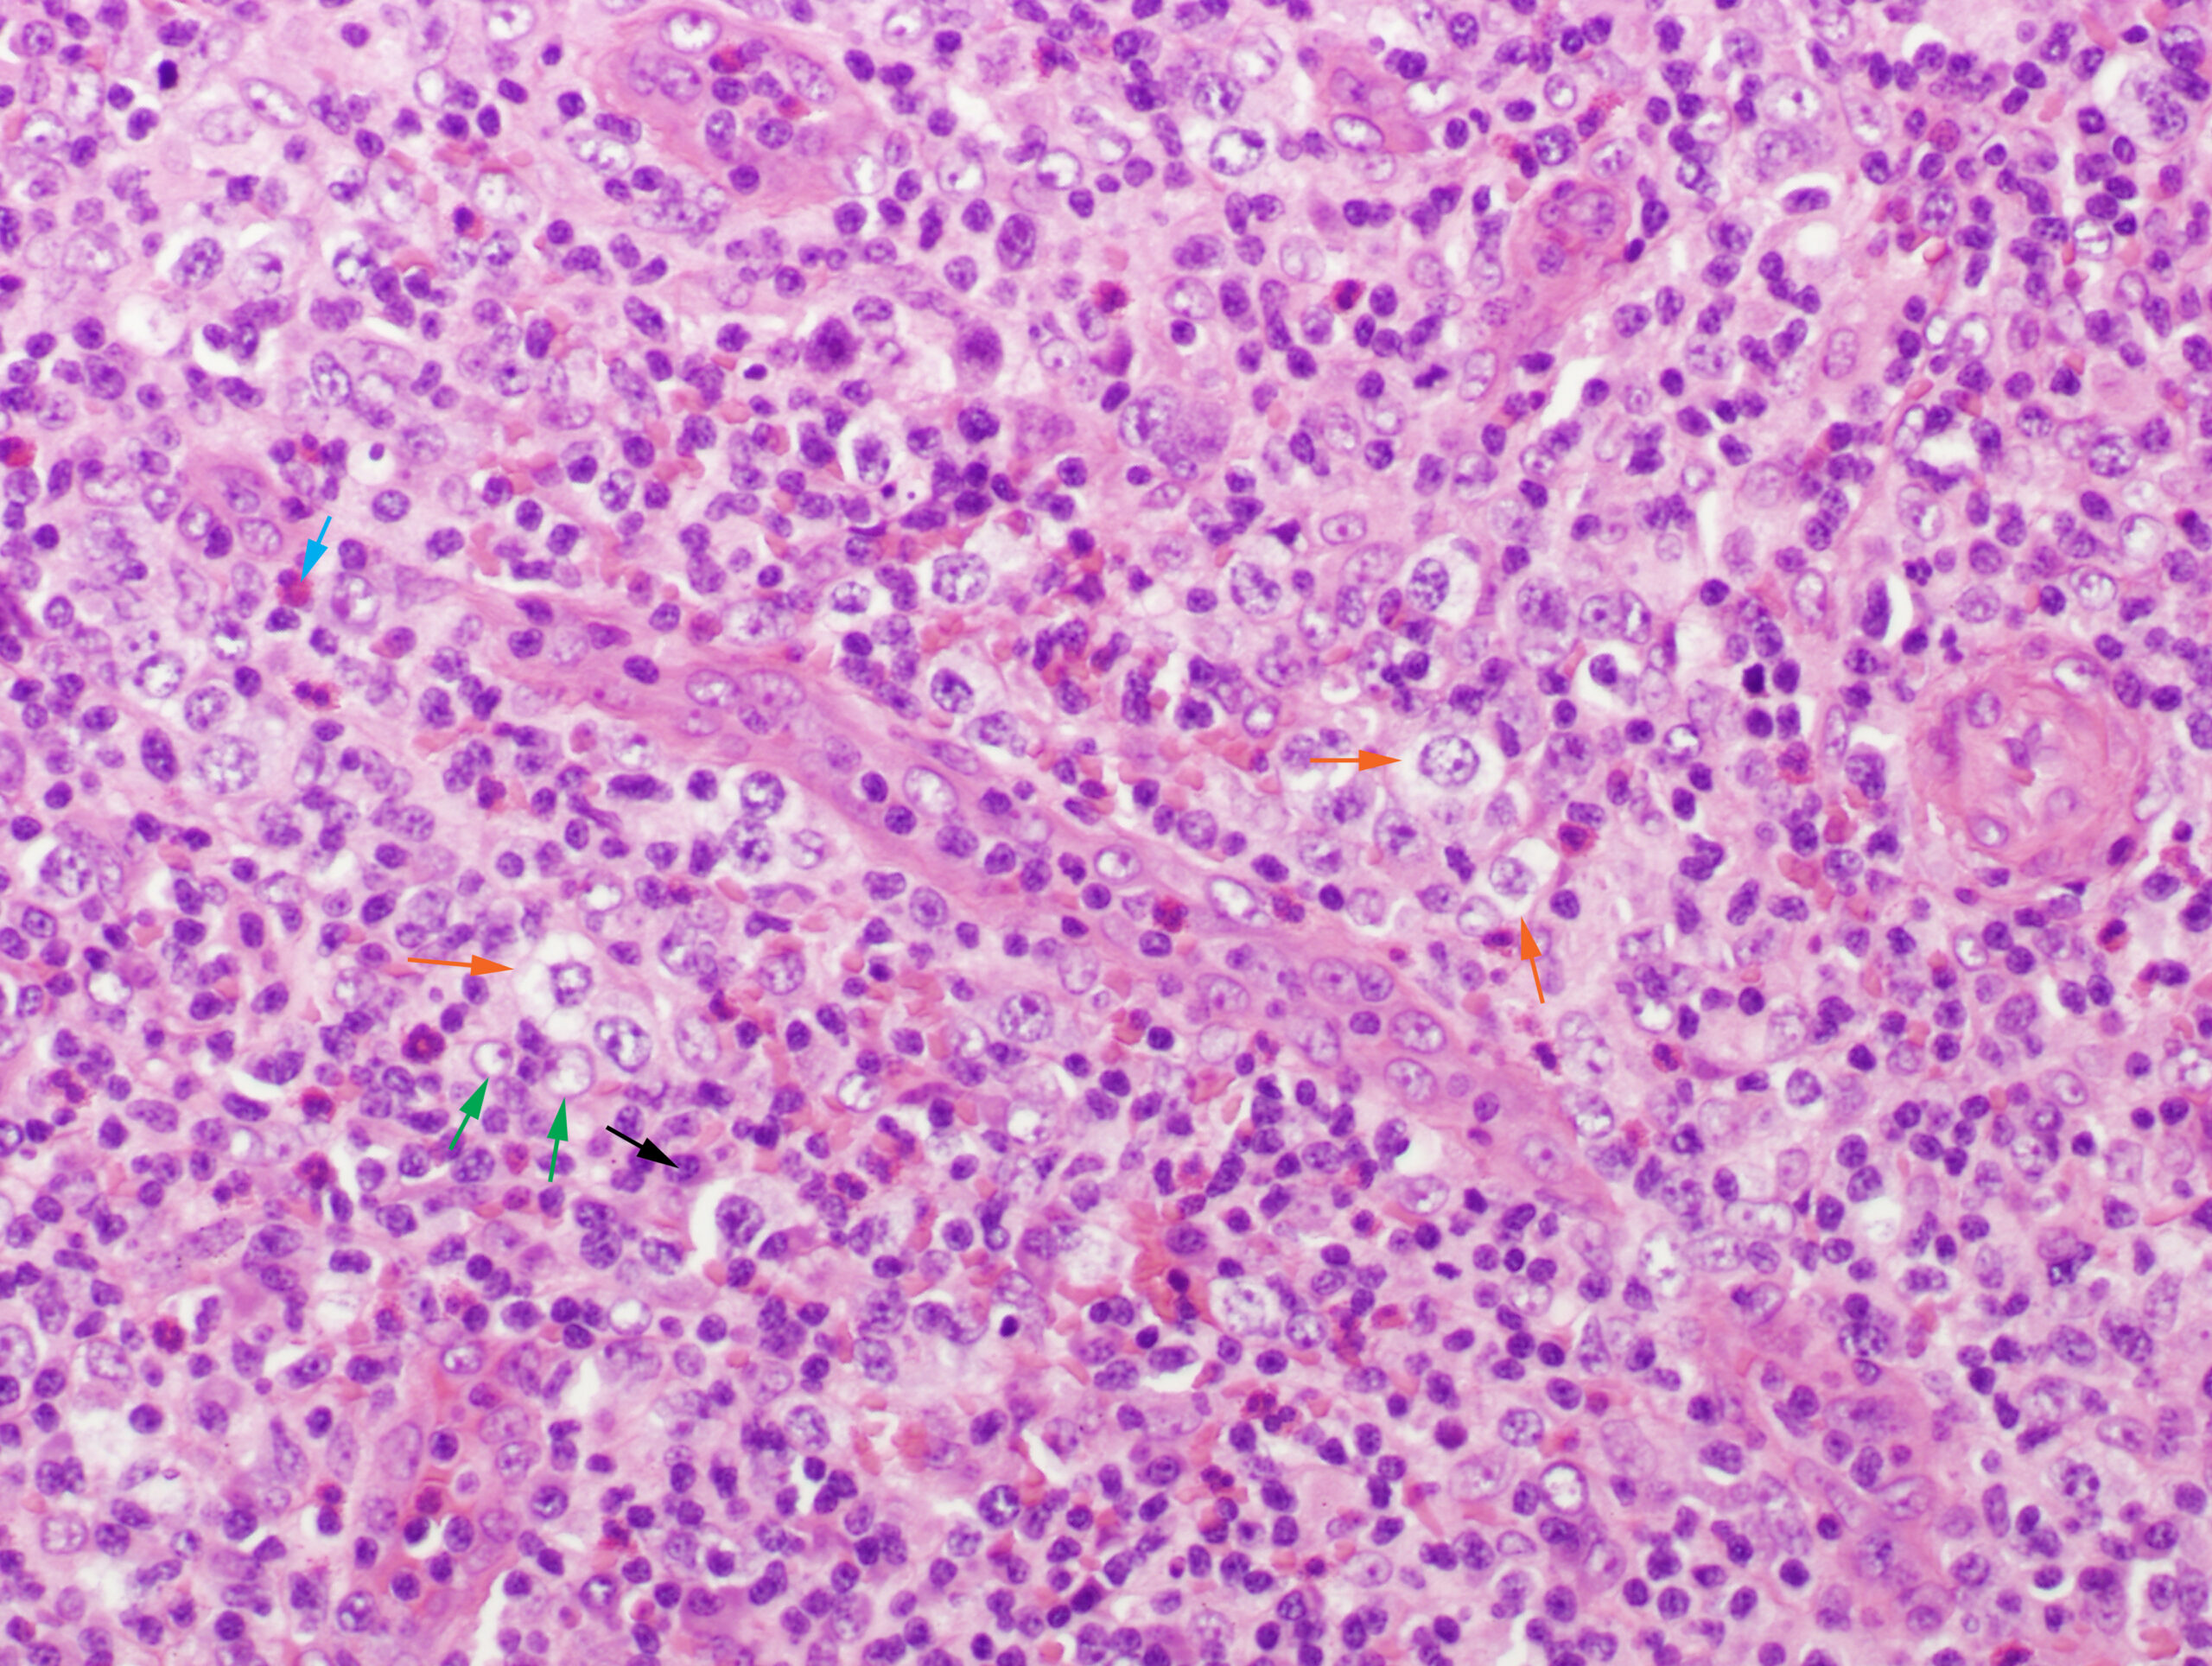
Linfoma anxioinmunoblástico de células T
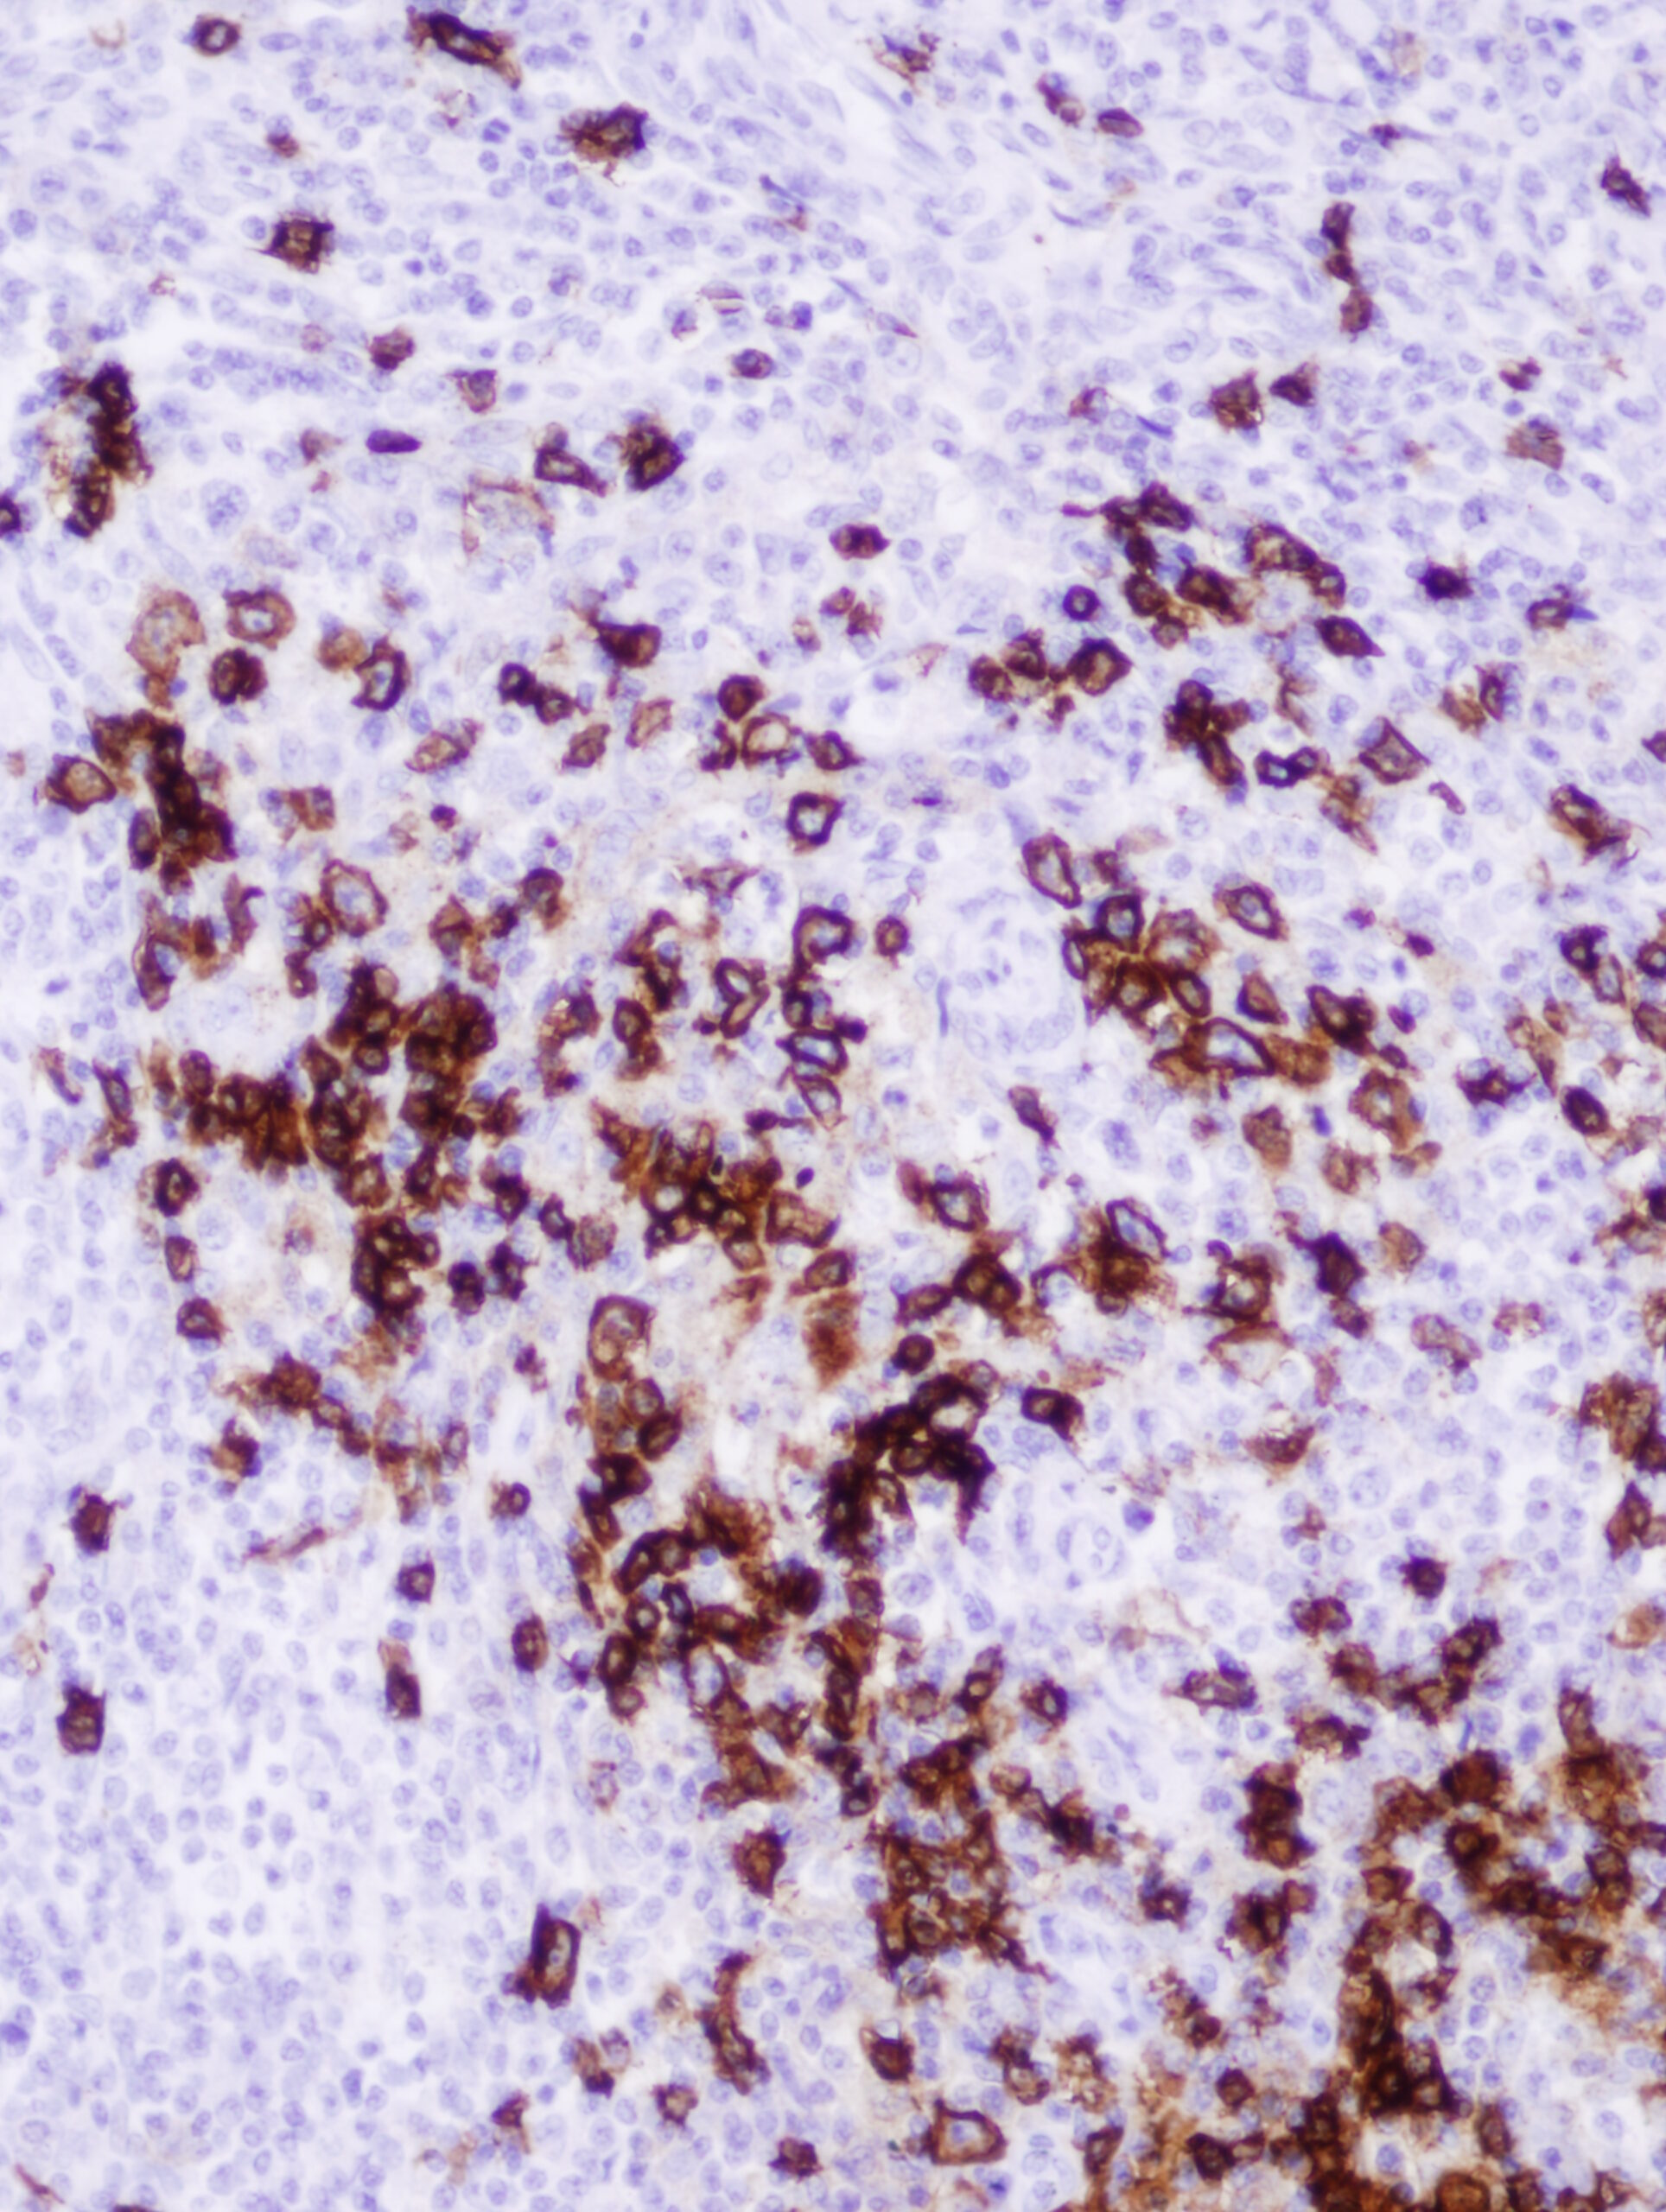
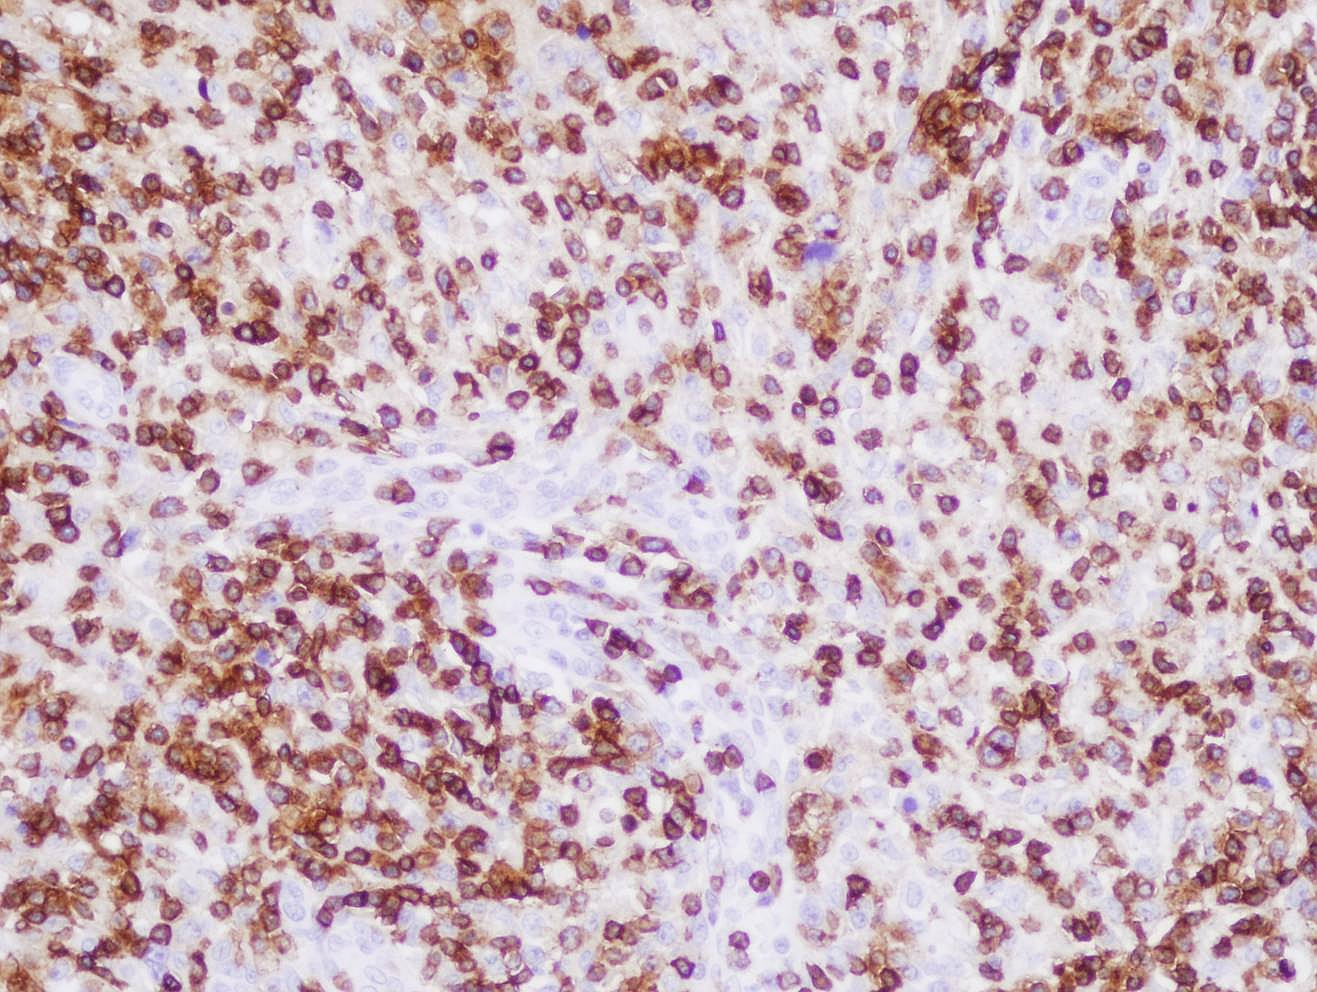
O linfoma anxioinmunoblástico de células T (AITL) é un subtipo periférico raro de células T maduras e representa aproximadamente o 1–2% de todos os linfomas non Hodgkin (LNH), constituíndo o segundo subtipo máis frecuente de linfoma T periférico no mundo occidental. Orixínase a partir da proliferación monoclonal de células Th foliculares (TFH).
Afecta predominantemente a adultos de idade avanzada, con lixeiro predominio en homes. Preséntase habitualmente en estado avanzado ao momento do diagnóstico en máis do 90% dos casos, cun prognóstico desfavorable. Presenta unha estreita relación co virus de Epstein‑Barr, o cal se detecta, paradoxalmente, nas células B grandes do fondo inflamatorio e non nas células TFH neoplásicas.
Clínica
Os síntomas B son frecuentes e adoitan estar presentes no momento do diagnóstico. Tamén é habitual a linfadenopatía xeneralizada e a hepatoesplenomegalia, así como as lesións cutáneas.
A intensa desregulación inmune característica da enfermidade condiciona a aparición de manifestacións autoinmunes, entre as que destacan a anemia hemolítica autoinmune, a trombocitopenia inmune, a artrite, a vasculite leucocitoclástica e as alteracións tiroideas. Ademais, existe unha maior predisposición a infeccións oportunistas e os pacientes poden presentar manifestacións relacionadas cun aumento de permeabilidade vascular como edema periférico, derrame pleural e ascite. Nos casos máis avanzados ou agresivos, pode desenvolverse unha síndrome hemofagocítica (HLH). Analiticamente, a hipergammaglobulinemia policlonal é un achado característico e frecuente.
Lembra
Relación con VEB
Hipergammaglobulinemia policlonal
Desregulación inmune
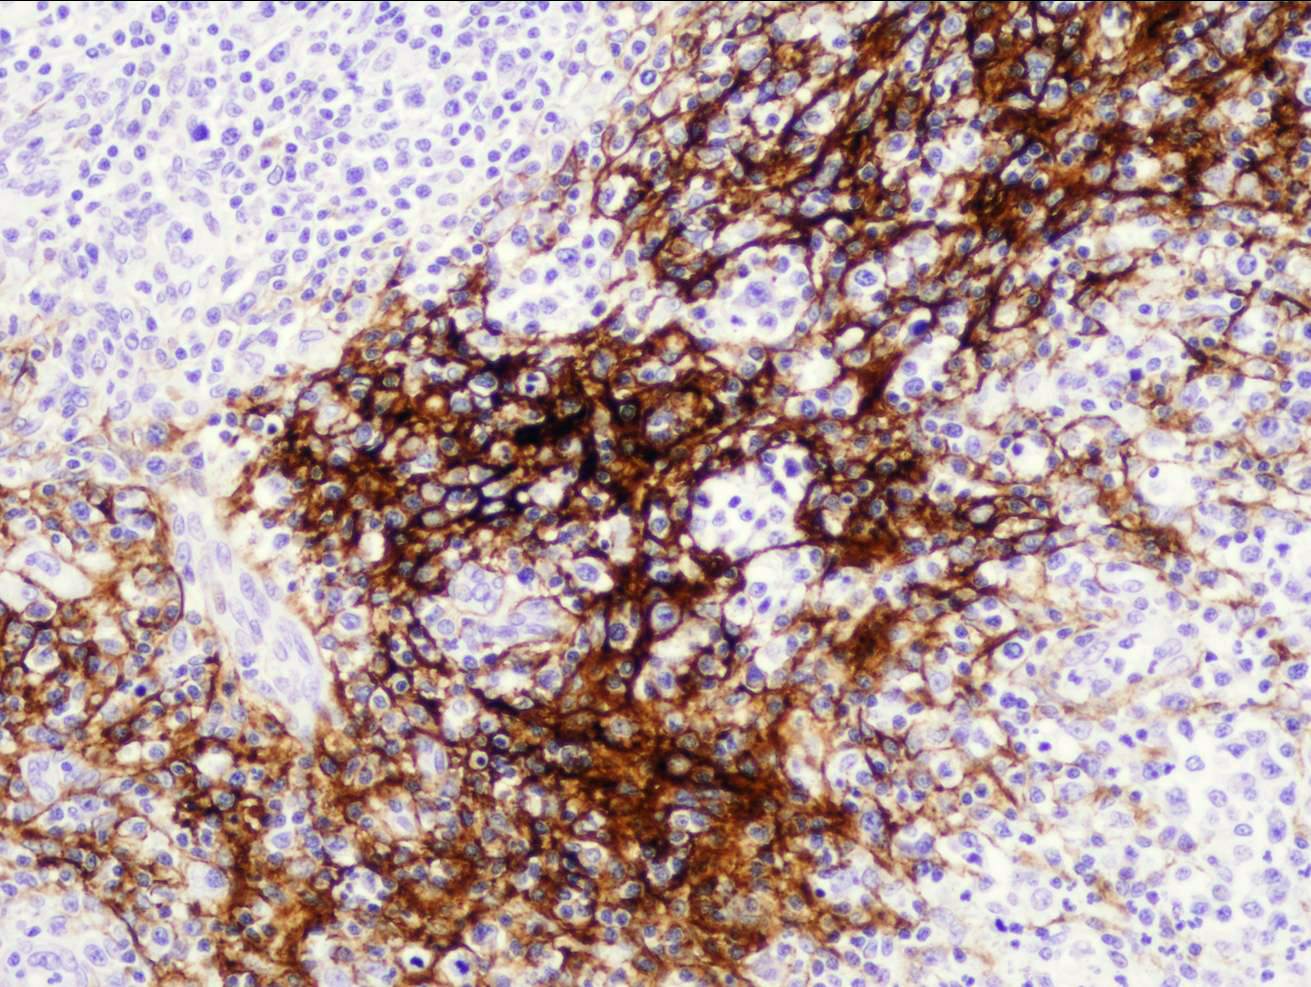
Proliferación arboriforme de HEV + FDC
Tratamento: CHOP ± HDACi