Leucemia linfática crónica
É unha síndrome linfoproliferativa B que se caracteriza pola proliferación de linfocitos B inmunocompetentes. Invade medula ósea e sangue periférico (forma leucémica). Tamén pode afectar ganglios linfáticos (linfoma). Presenta un lixeiro predominio en homes, ao redor dos 60 anos. Considérase de baixa agresividade.
A evolución desta leucemia a formas máis agresivas, como o linfoma B difuso de células grandes, non é rara, e coñécese como síndrome de Richter.
As anomalías xenéticas máis frecuentemente asociadas son as delecións 13q, 11q e 17p, e a trisomía 12q.
Clínica
Ao redor do 70% dos casos é asintomática e detéctase como achado casual nunha analítica por linfocitose (>85%). Cando se volve sintomática, aparecen manifestacións inespecíficas como astenia, anorexia e perda de peso, e aproximadamente a metade dos pacientes presenta ao diagnóstico adenopatías bilaterais simétricas xeneralizadas e hepatoesplenomegalia.
Conforme progresa a invasión tisular poden desenvolverse síntomas B, síndrome anémico (por aplasia pura de serie vermella, anemia hemolítica autoinmune Coombs positiva ou hiperesplenismo), infeccións de repetición (por hipogammaglobulinemia) e trombopenia, ademais de incrementarse o risco de desenvolver outras neoplasias ou trastornos autoinmunes.
Morfoloxía
No frotis de sangue periférico aparecen linfocitos maduros de pequeno tamaño con sombras de Gümprecht (linfocitos rotos por fraxilidade).
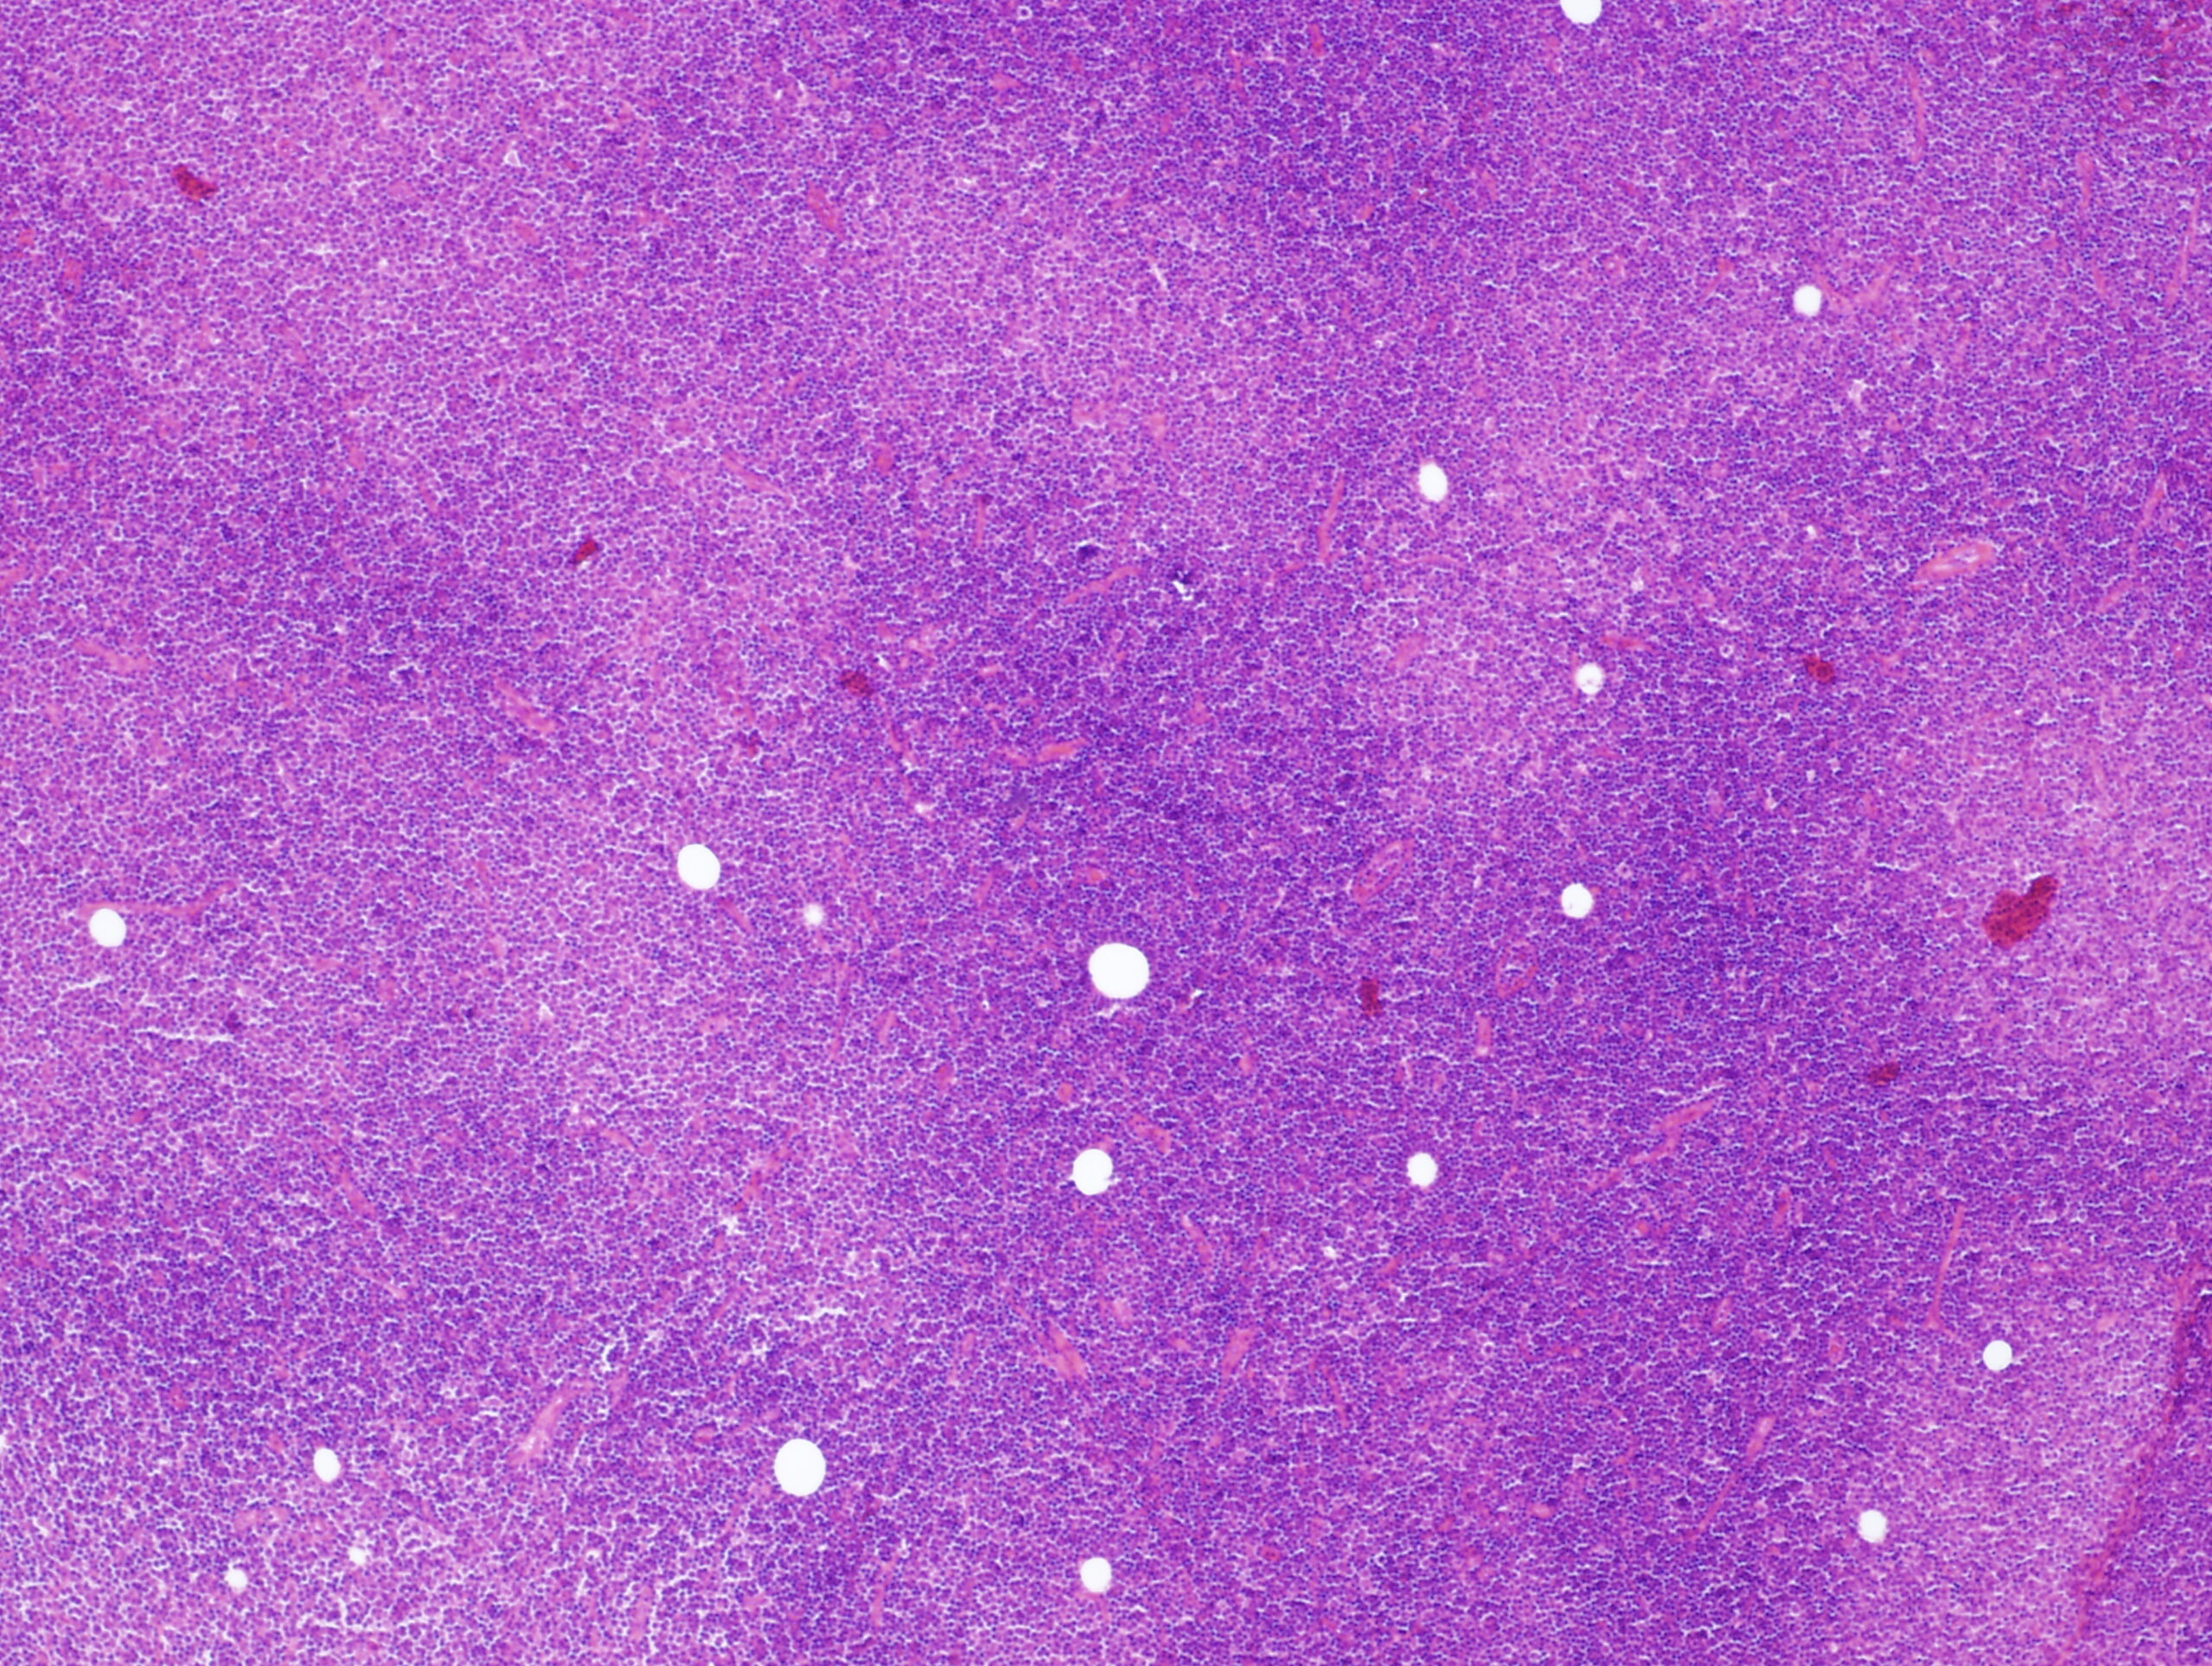
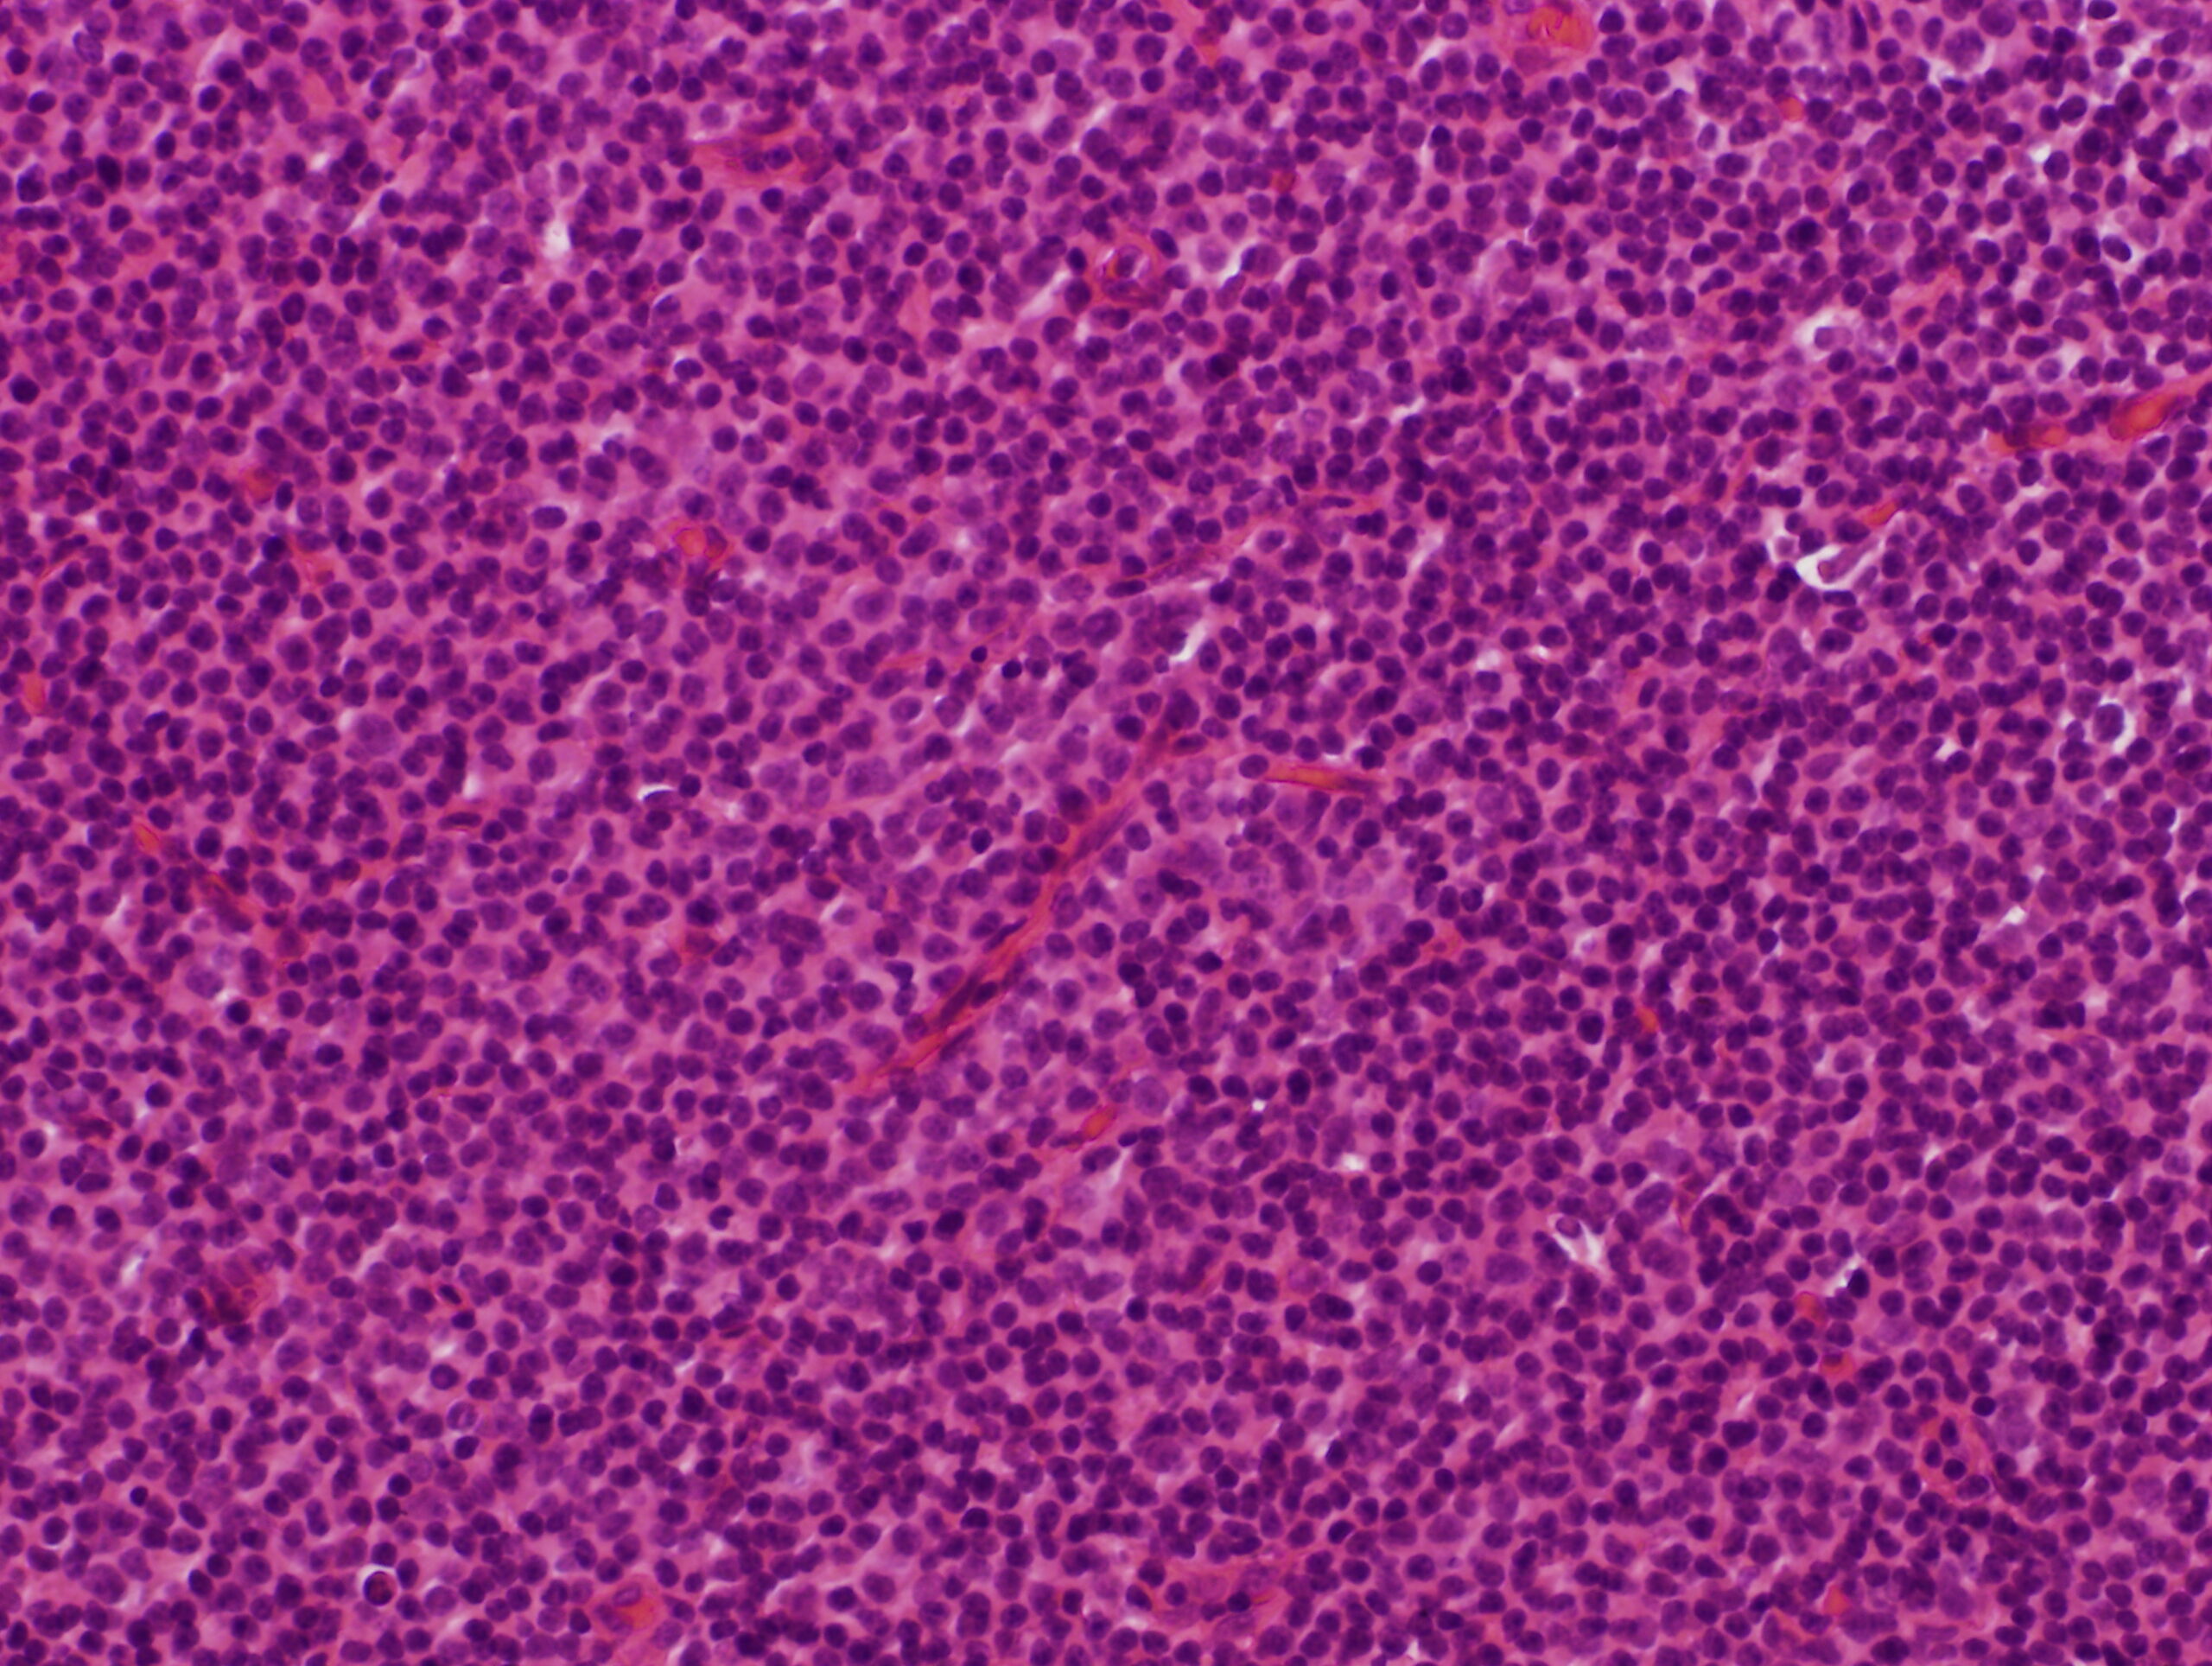
No linfoma, prodúcese un borramiento difuso da arquitectura ganglionar debido a un infiltrado de linfocitos maduros de pequeno tamaño, con cromatina condensada e escaso citoplasma. Mesturados, aparecen linfocitos de maior tamaño agrupados nos denominados centros de proliferación, os cales se consideran característicos e patognomónicos cando están presentes.
O inmunofenotipo clásico é CD5+ e CD23+, xunto con restrición de cadeas lixeiras, achado fundamental para o diagnóstico, xa que indica a clonalidade da poboación linfoide B (expresión dunha única cadea lixeira, kappa ou lambda). A mutación de TP53 confire un peor prognóstico, mentres que a hipermutación de IgV/H, que aparece con máis frecuencia en mozas, é de mellor prognóstico.
Lembra
Idade avanzada
Linfocitose + sombras de Gümprecht en SP
Síndrome de Richter → evolución a LBDCG
Hipermutación IgV/H → Bo prognóstico
Tratamento
En casos asintomáticos, a maioría dos doentes non se tratan (abstención terapéutica).
En caso de aparecer signos ou síntomas:
– Mozos: obinutuzumab (anti-CD20) + venetoclax
– Maiores: iBTK (inhibidores TK de Bruton)
O venetoclax pode provocar a síndrome de lise tumoral e os iBTK son cardiotóxicos.
Regra mnemotécnica
LOS JÓVENES ESTÁN OBINUBILADOS POR EL VENENO; LOS MAYORES SON MUY BRUTOS
Jóvenes → Obinutuzumab + venetoclax
Mayores → iTK de Bruton