Linfoma linfoplasmocítico
É un tipo de linfoma non Hodgkin caracterizado por unha proliferación monoclonal de linfocitos B que secreta Ig (habitualmente IgM) e infiltra a medula ósea. En máis do 90% dos casos expresa a mutación MYD88 L265P.
Clínica
As manifestacións clínicas caracterízanse por un cadro constitucional (astenia, anorexia), citopenias derivadas da insuficiencia medular e adenopatías e hepatoesplenomegalia por infiltración tumoral.
Debido ás paraproteínas monoclonais pode desenvolverse un síndrome de hiperviscosidade (macroglobulinemia de Waldenström), que ocasiona manifestacións neurolóxicas, oculares, cardíacas e hemorráxicas. Tamén poden aparecer crioglobulinemias (crioaglutininas), que producen anemia hemolítica, fenómeno de Raynaud e necrose acra.
Lembra
Tríade de crioglobulinemia
Anemia hemolítica
Fenómeno de Raynaud
Necrose acra
Morfoloxía
É típica en sangue periférica a disposición “en rima de moedas” dos eritrocitos (fenómeno de rouleaux).
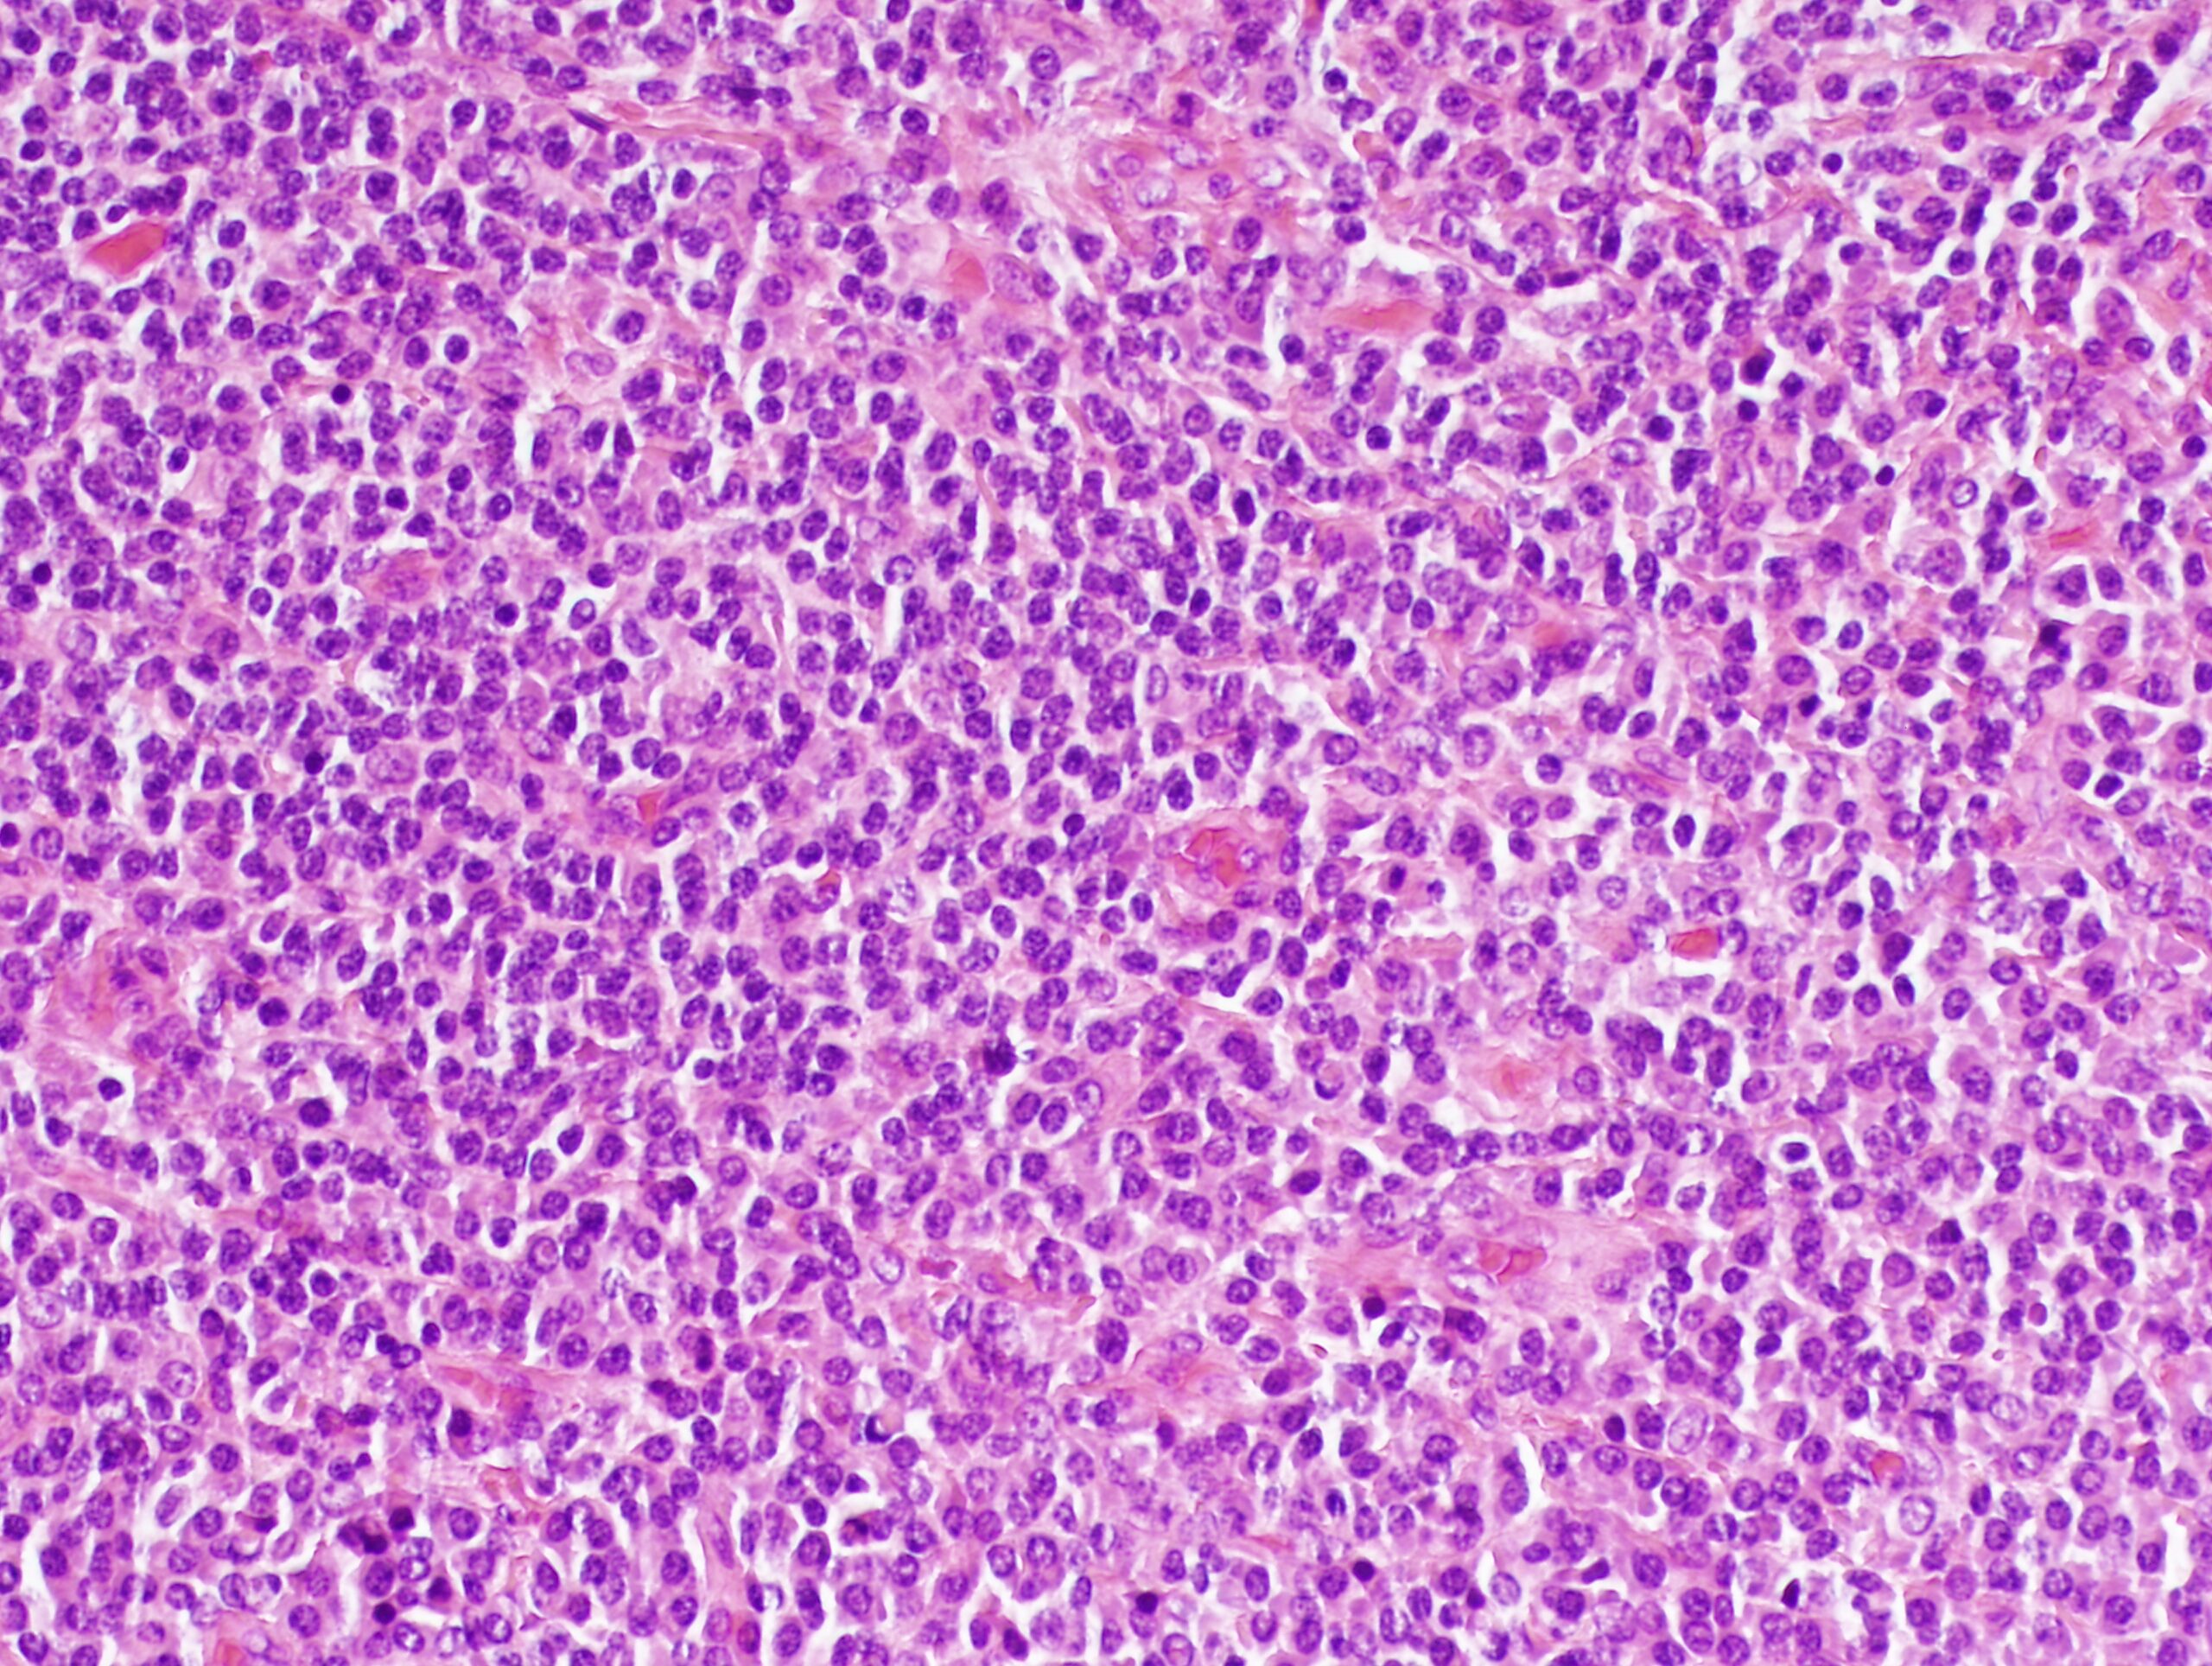
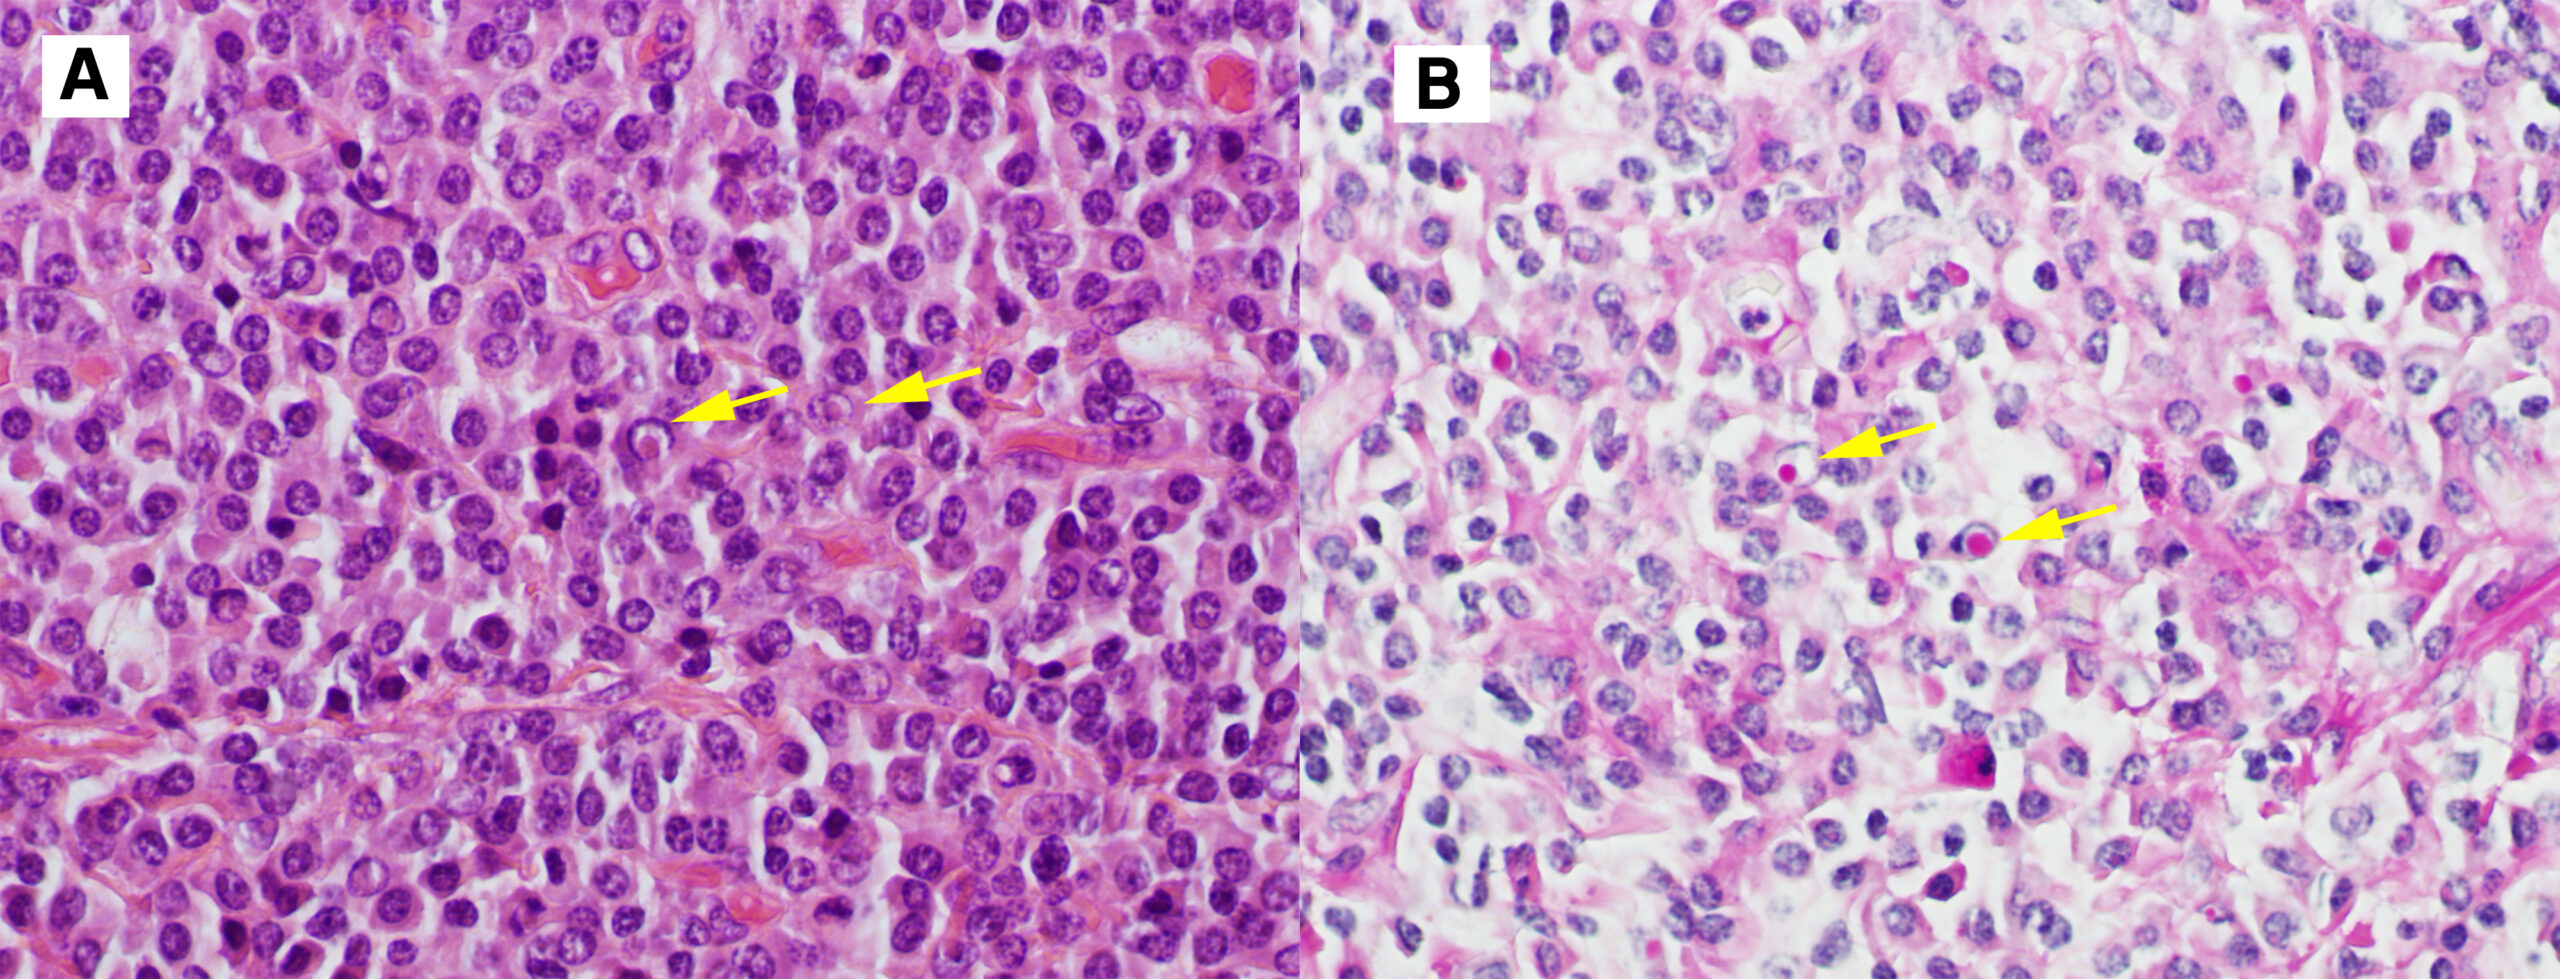
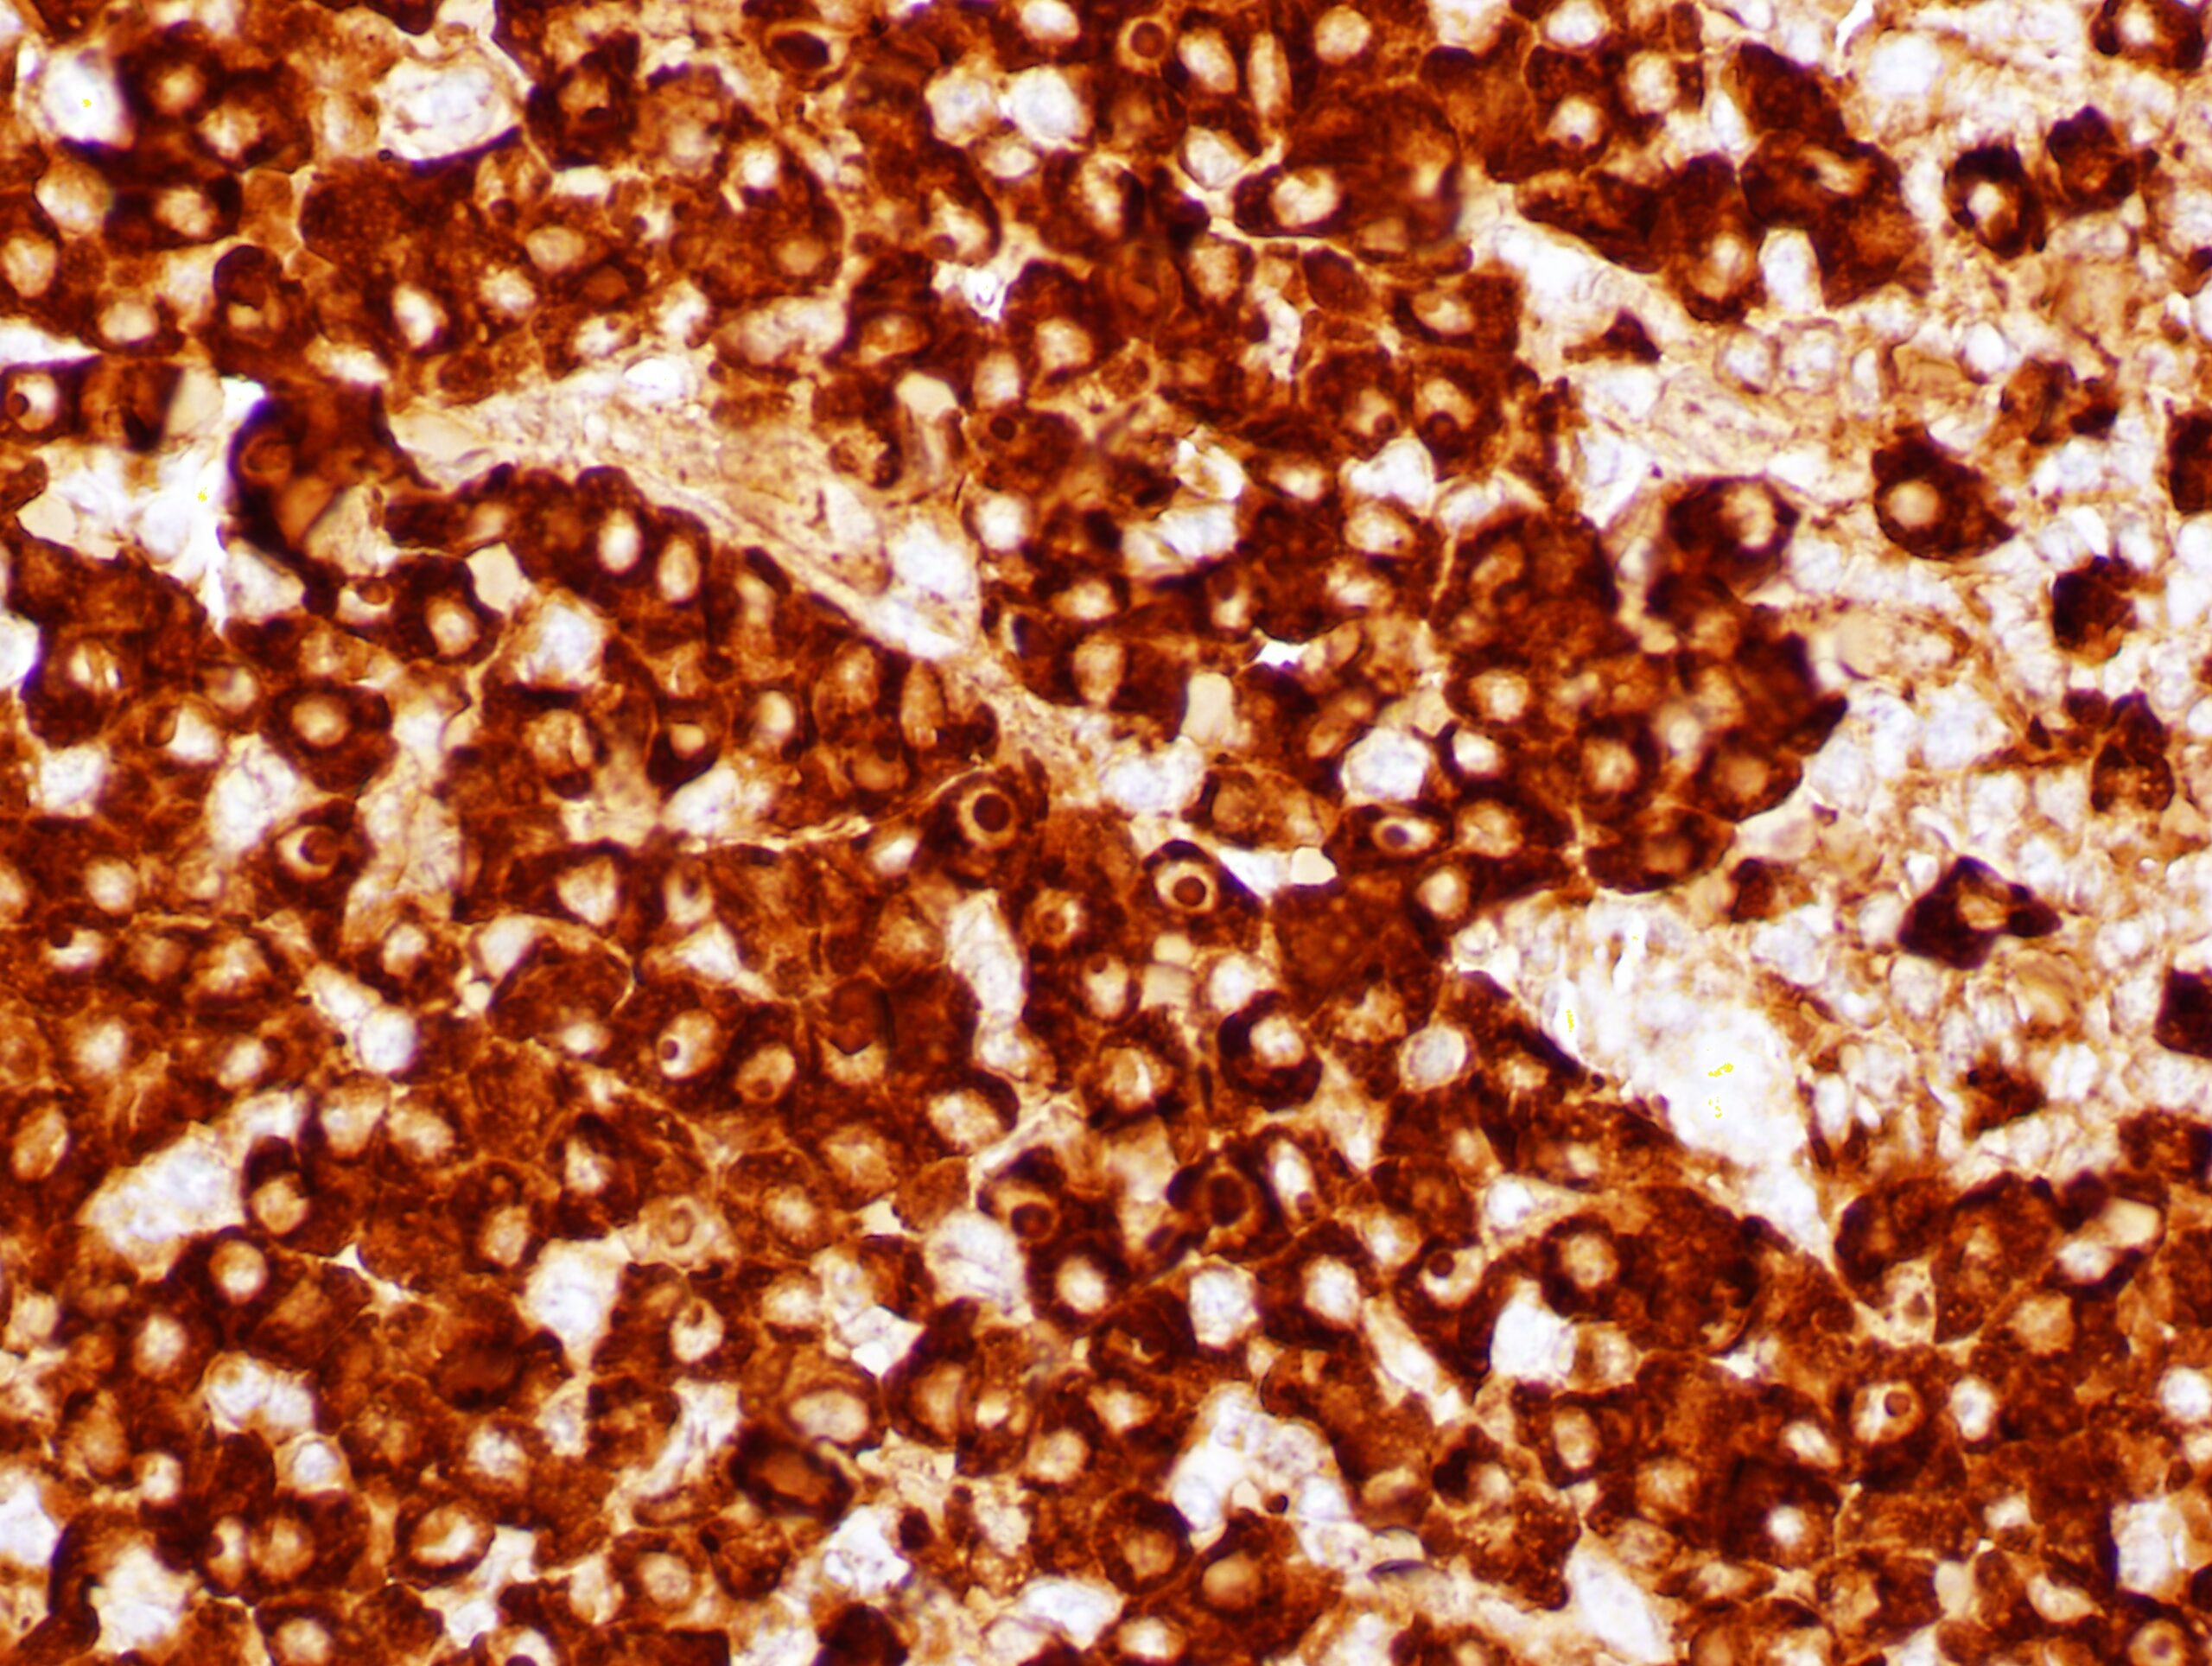
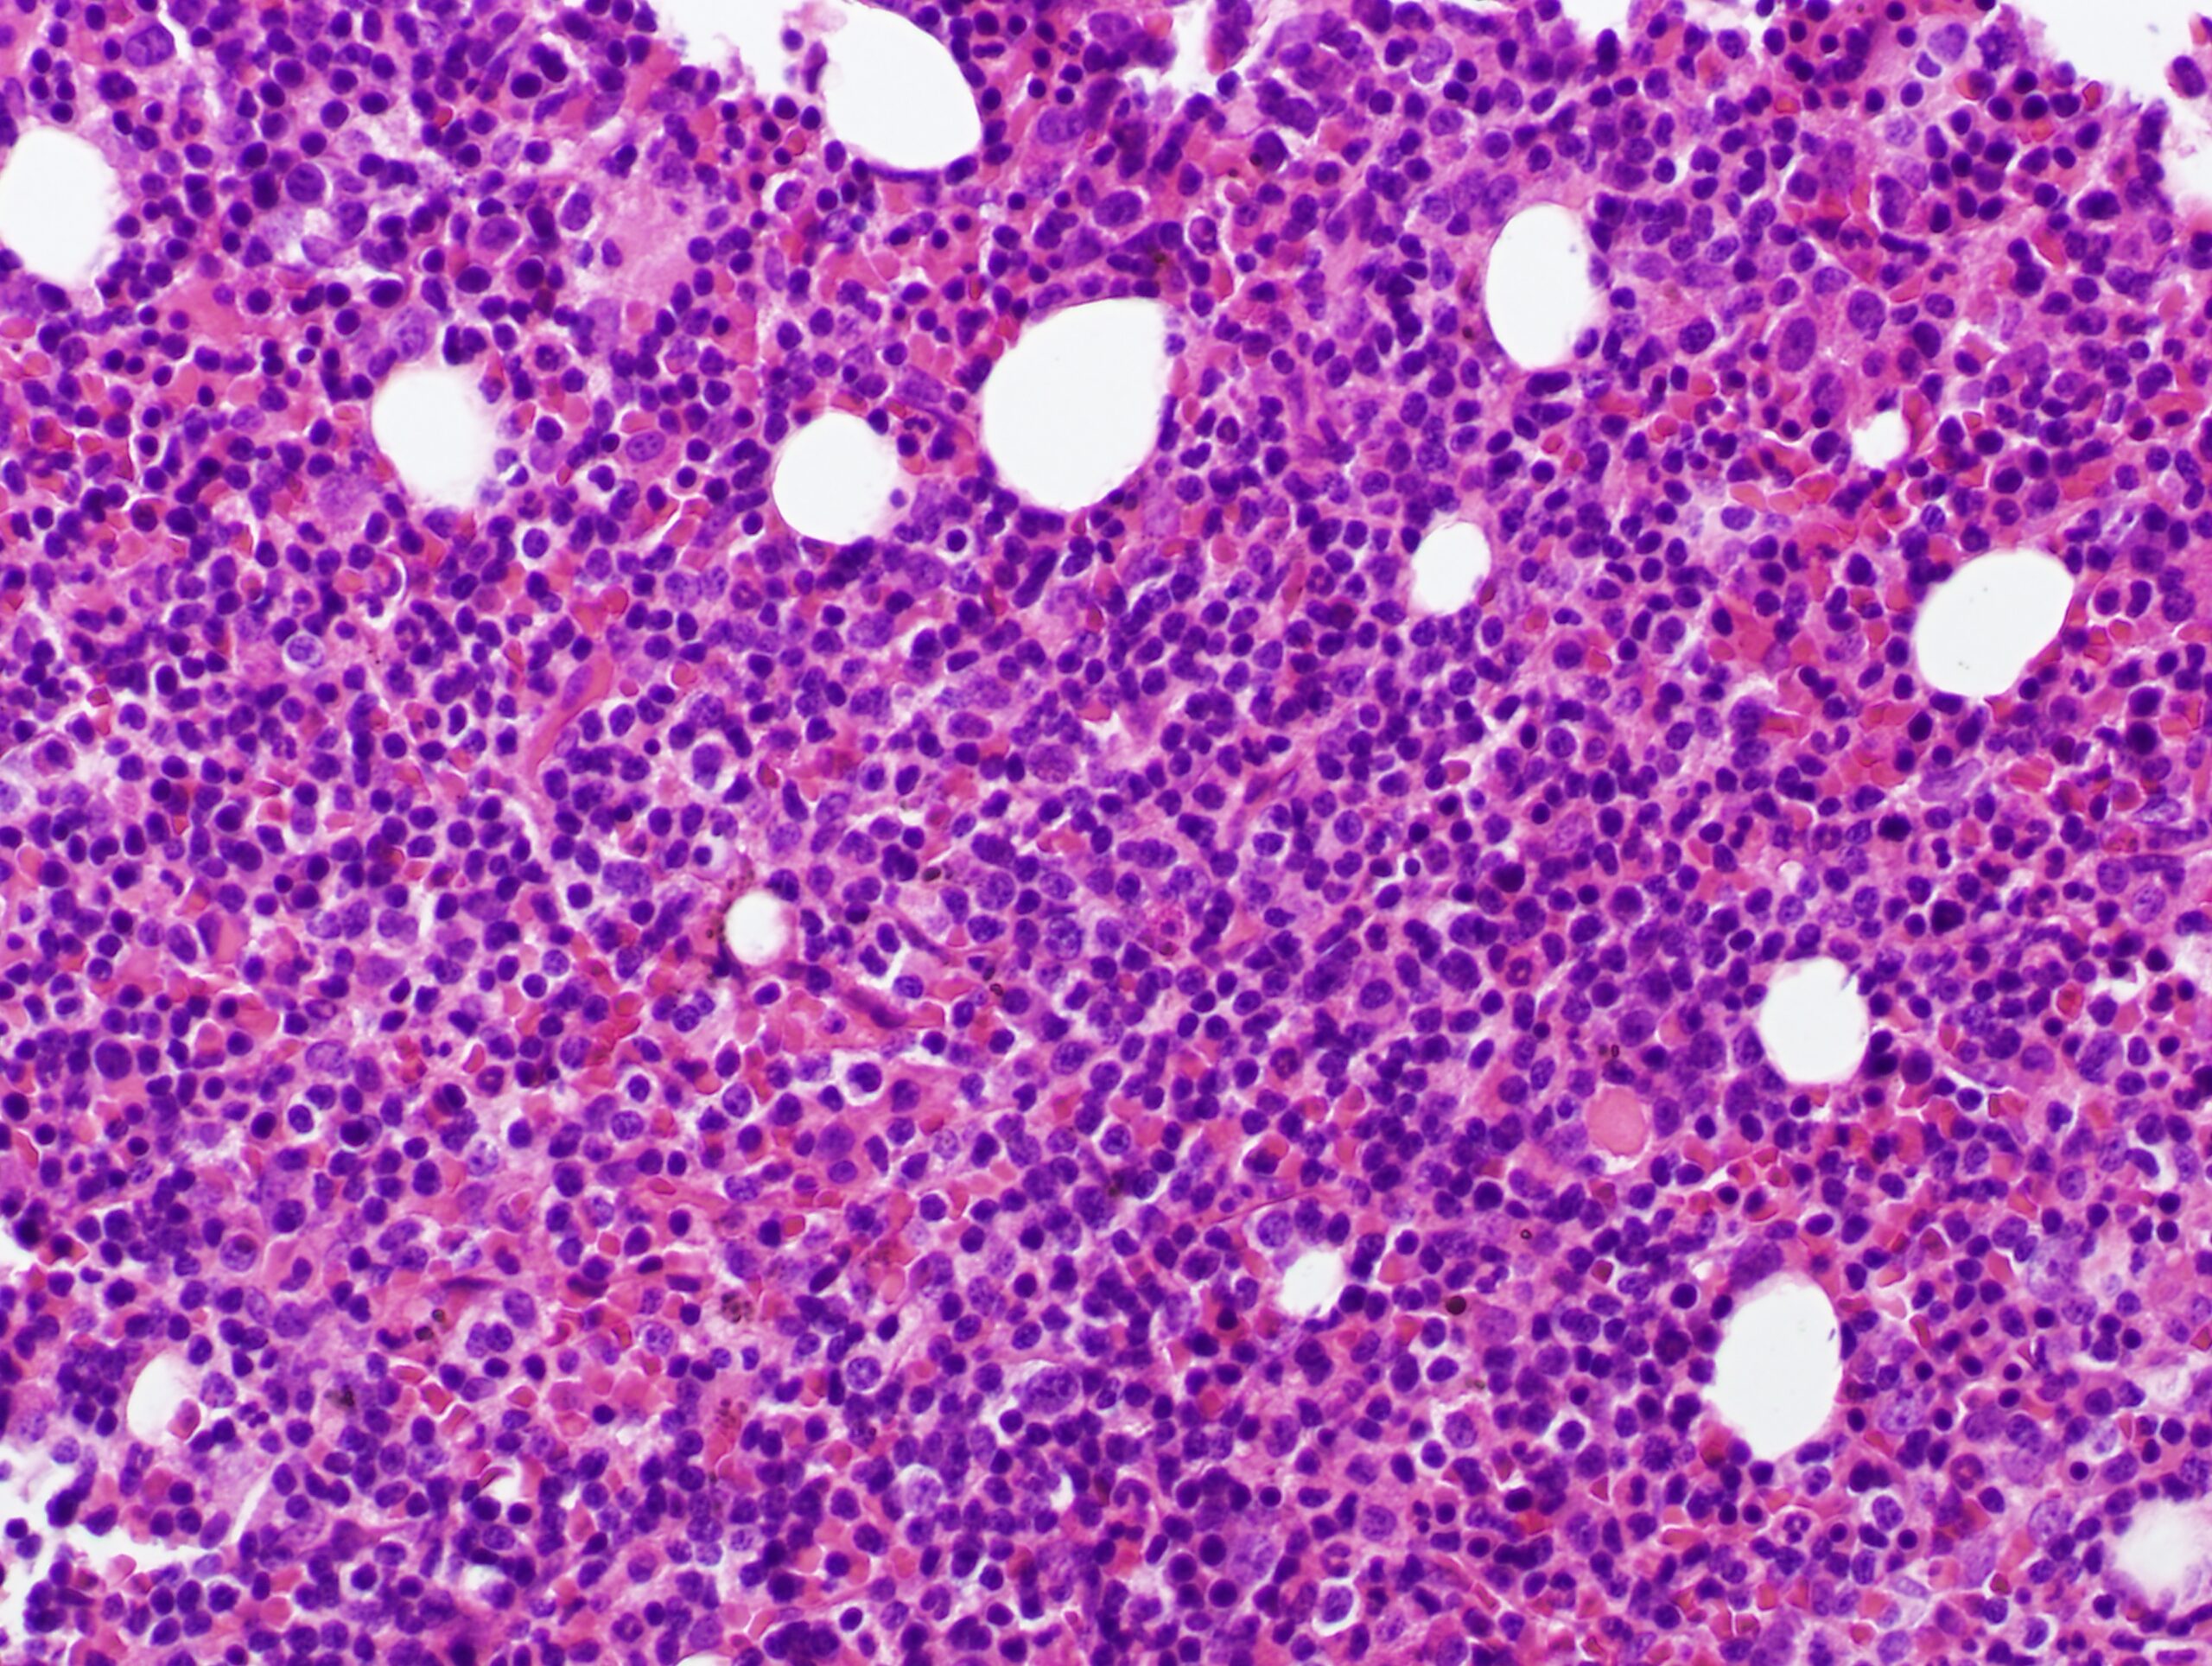
Na medula ósea, presenta un patrón de infiltración paratrabecular e intersticial combinado, caracterizado por un infiltrado linfocitario con células plasmáticas e linfocitos de aspecto plasmocitoide, xunto cunha frecuente hiperplasia de mastocitos. É habitual a presenza de pseudoinclusións nucleares (corpos de Dutcher) e citoplasmáticas (corpos de Russell) de inmunoglobulinas nas células plasmáticas.
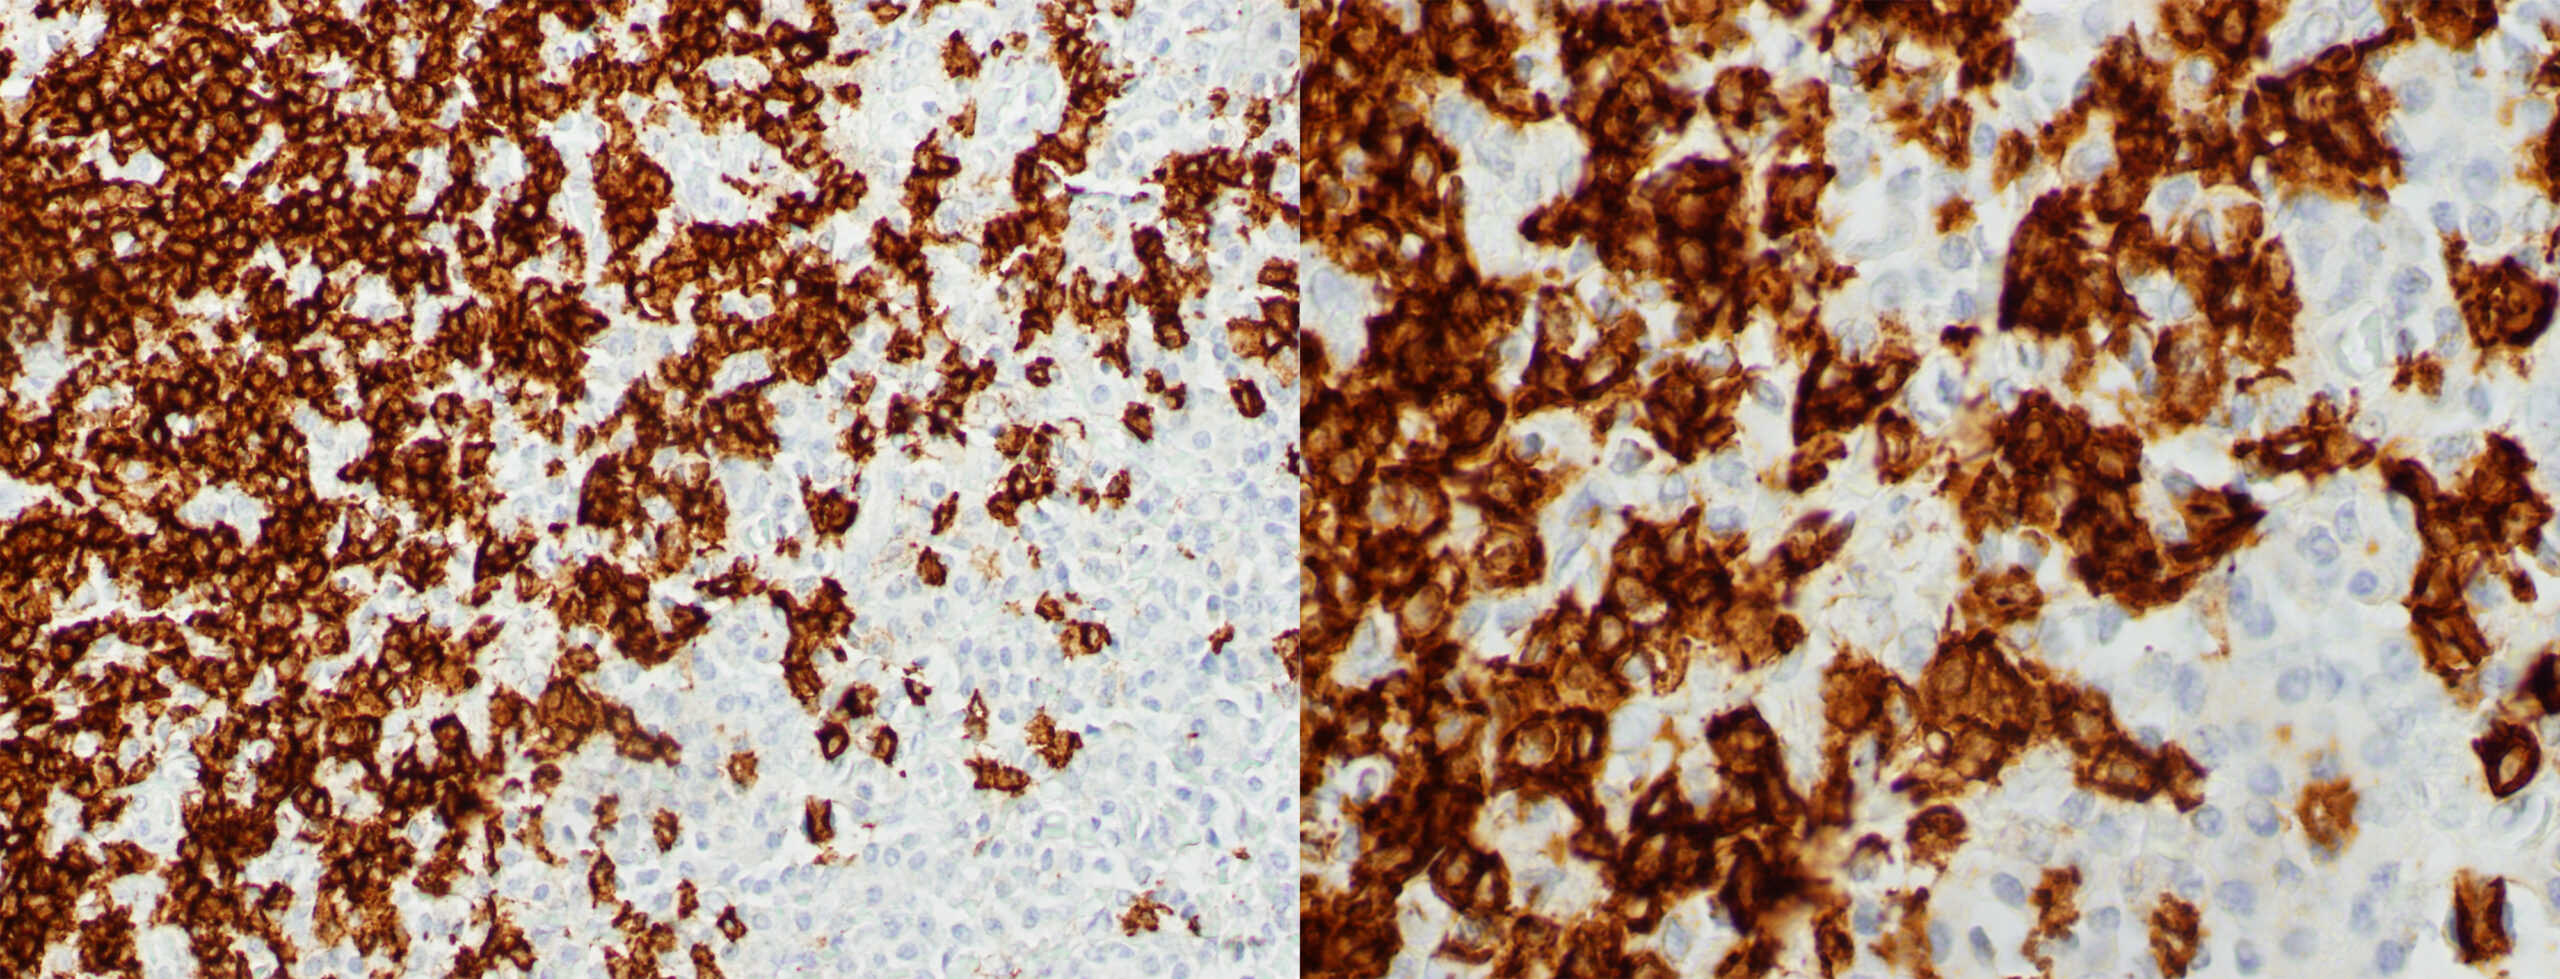
Presenta positividade para os marcadores B (CD19 e CD20) e para as células plasmáticas (CD138). Tamén é importante o patrón CD25+/CD22+ débil, moi característico da macroglobulinemia de Waldenström.
Regra mnemotécnica
Pseudoinclusións
NON DUDES, CITA A RUSSELL
Nuclear → Dutcher
Citoplasmática → Russell
Tratamento
Adminístrase Rituximab xunto con outros tratamentos de quimioterapia.
Lembra
Linfoma linfoplasmocitoide
Mutación MYD88
Fenómeno de rouleaux
Corpos de Dutcher e Russell
Macroglobulinemia de Waldenström + crioglobulinemia