Linfoma linfoplasmocítico
Es un tipo de linfoma no Hodgkin caracterizado por una proliferación monoclonal de linfocitos B que secreta Ig (habitualmente IgM) e infiltra la médula ósea. En más del 90% de casos expresa la mutación MYD88 L265P.
Clínica
Las manifestaciones clínicas se caracterizan por un cuadro constitucional (astenia, anorexia), citopenias derivadas de la insuficiencia medular y adenopatías y hepatoesplenomegalia por infiltración tumoral.
Debido a las paraproteínas monoclonales puede desarrollarse un síndrome de hiperviscosidad (macroglobulinemia de Waldenström), que ocasiona manifestaciones neurológicas, oculares, cardíacas y hemorrágicas. También pueden aparecer crioglobulinemias (crioaglutininas), que producen anemia hemolítica, fenómeno de Raynaud y necrosis acra.
Recuerda
Triada de crioglobulinemia
Anemia hemolítica
Fenómeno de Raynaud
Necrosis acra
Morfología
Es típico en sangre periférica la disposición “en pila de monedas” de hematíes (fenómeno de rouleaux).
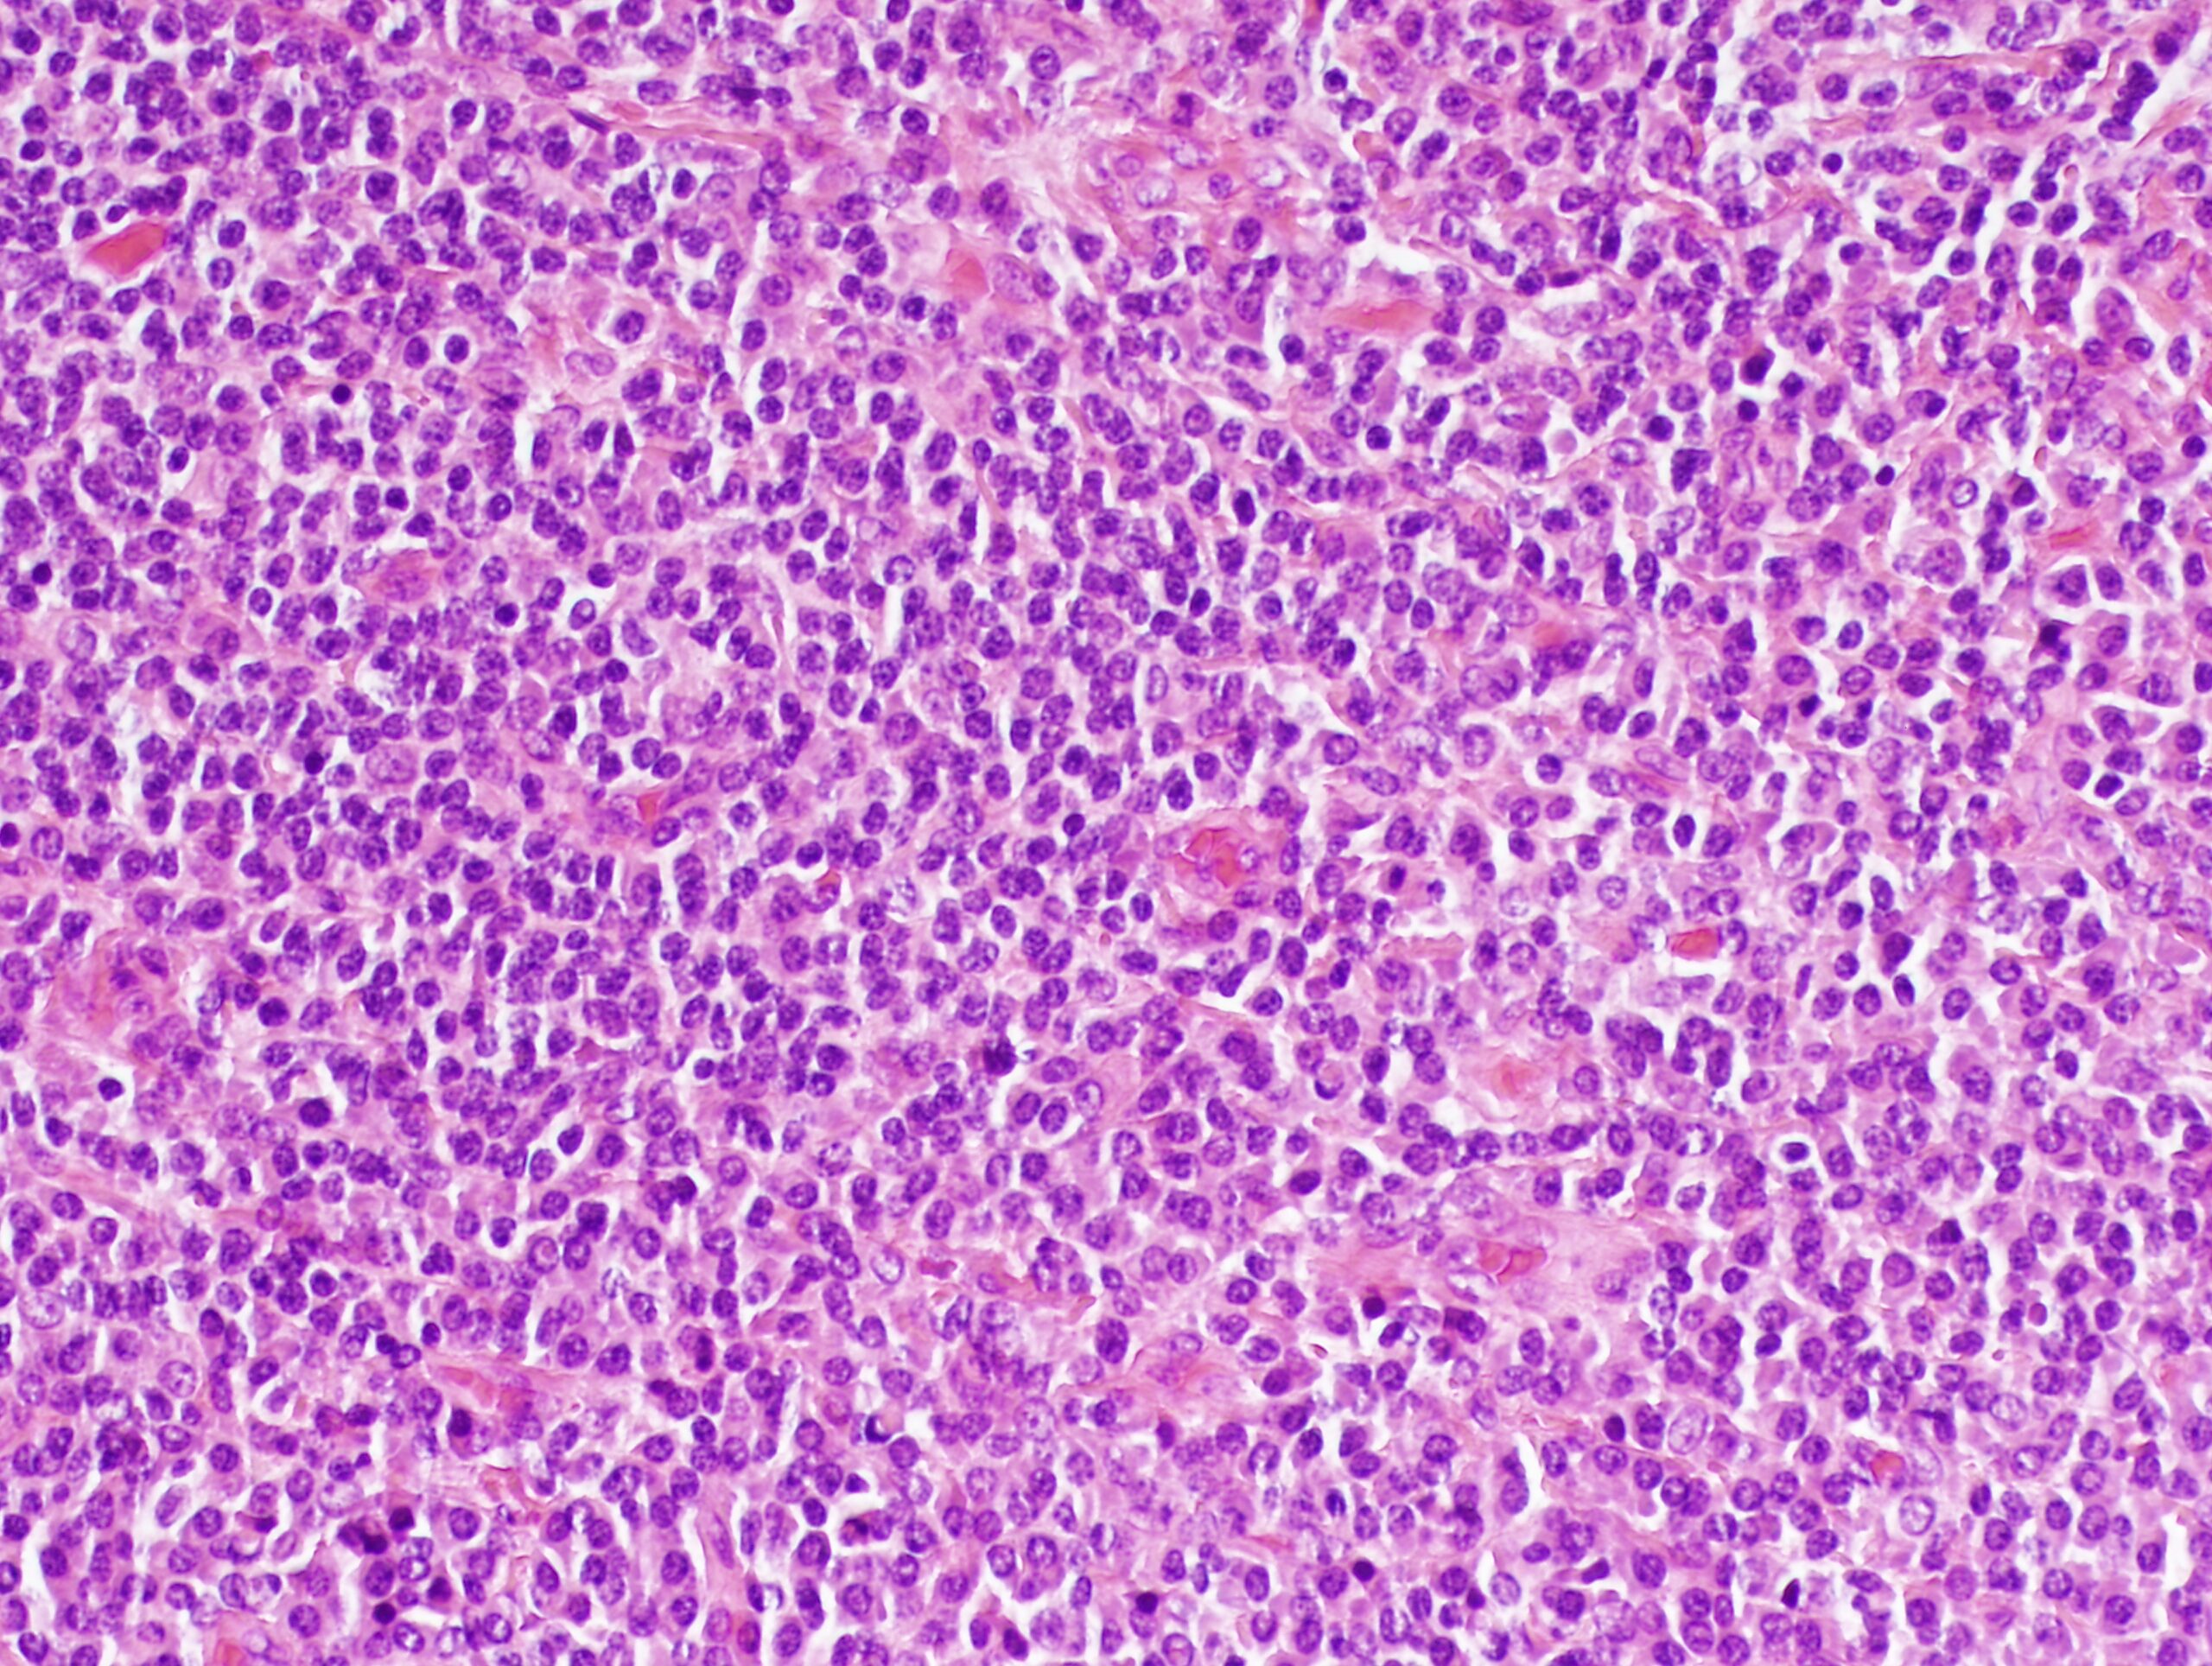
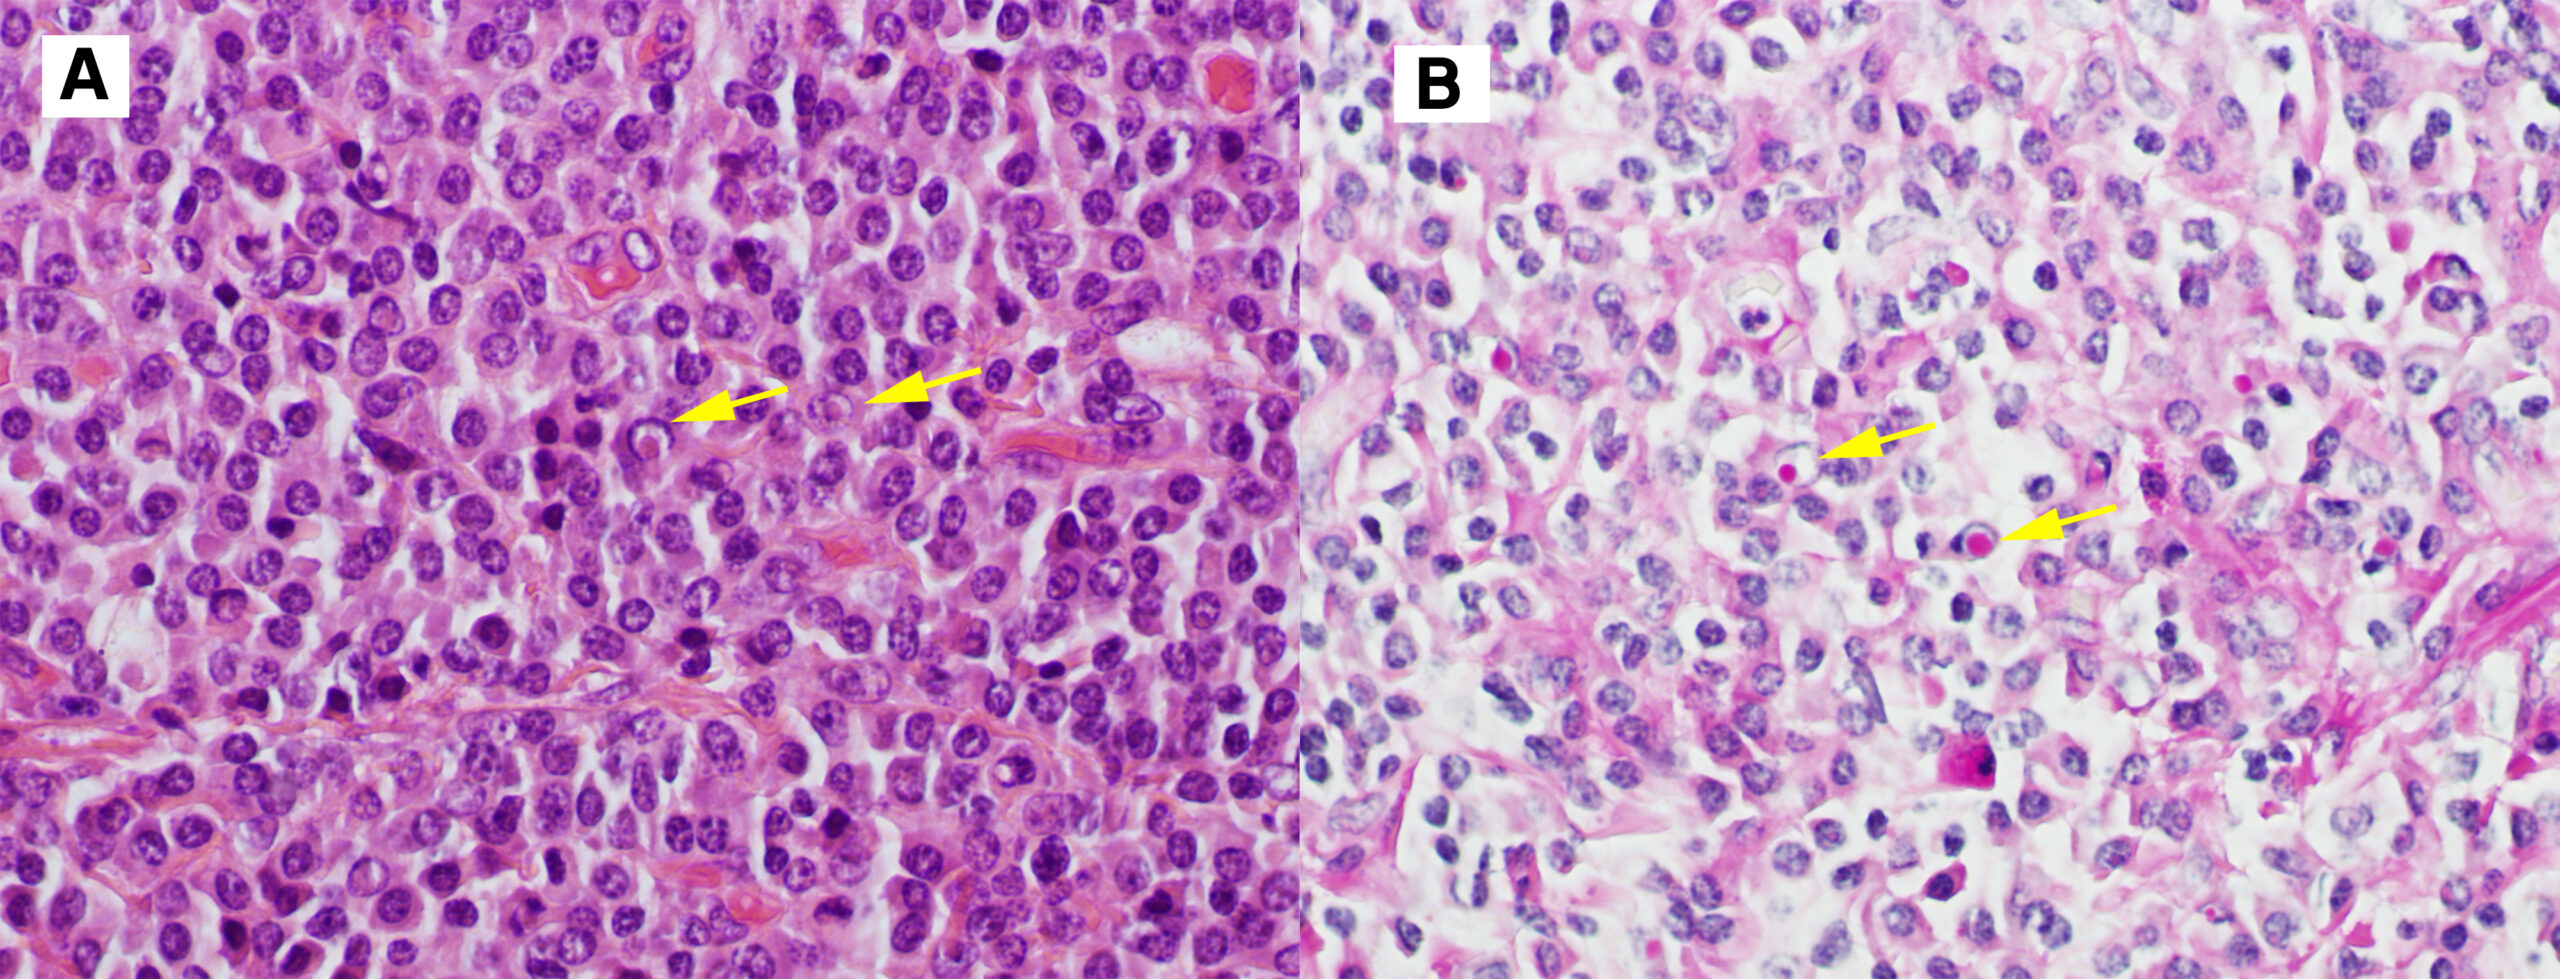
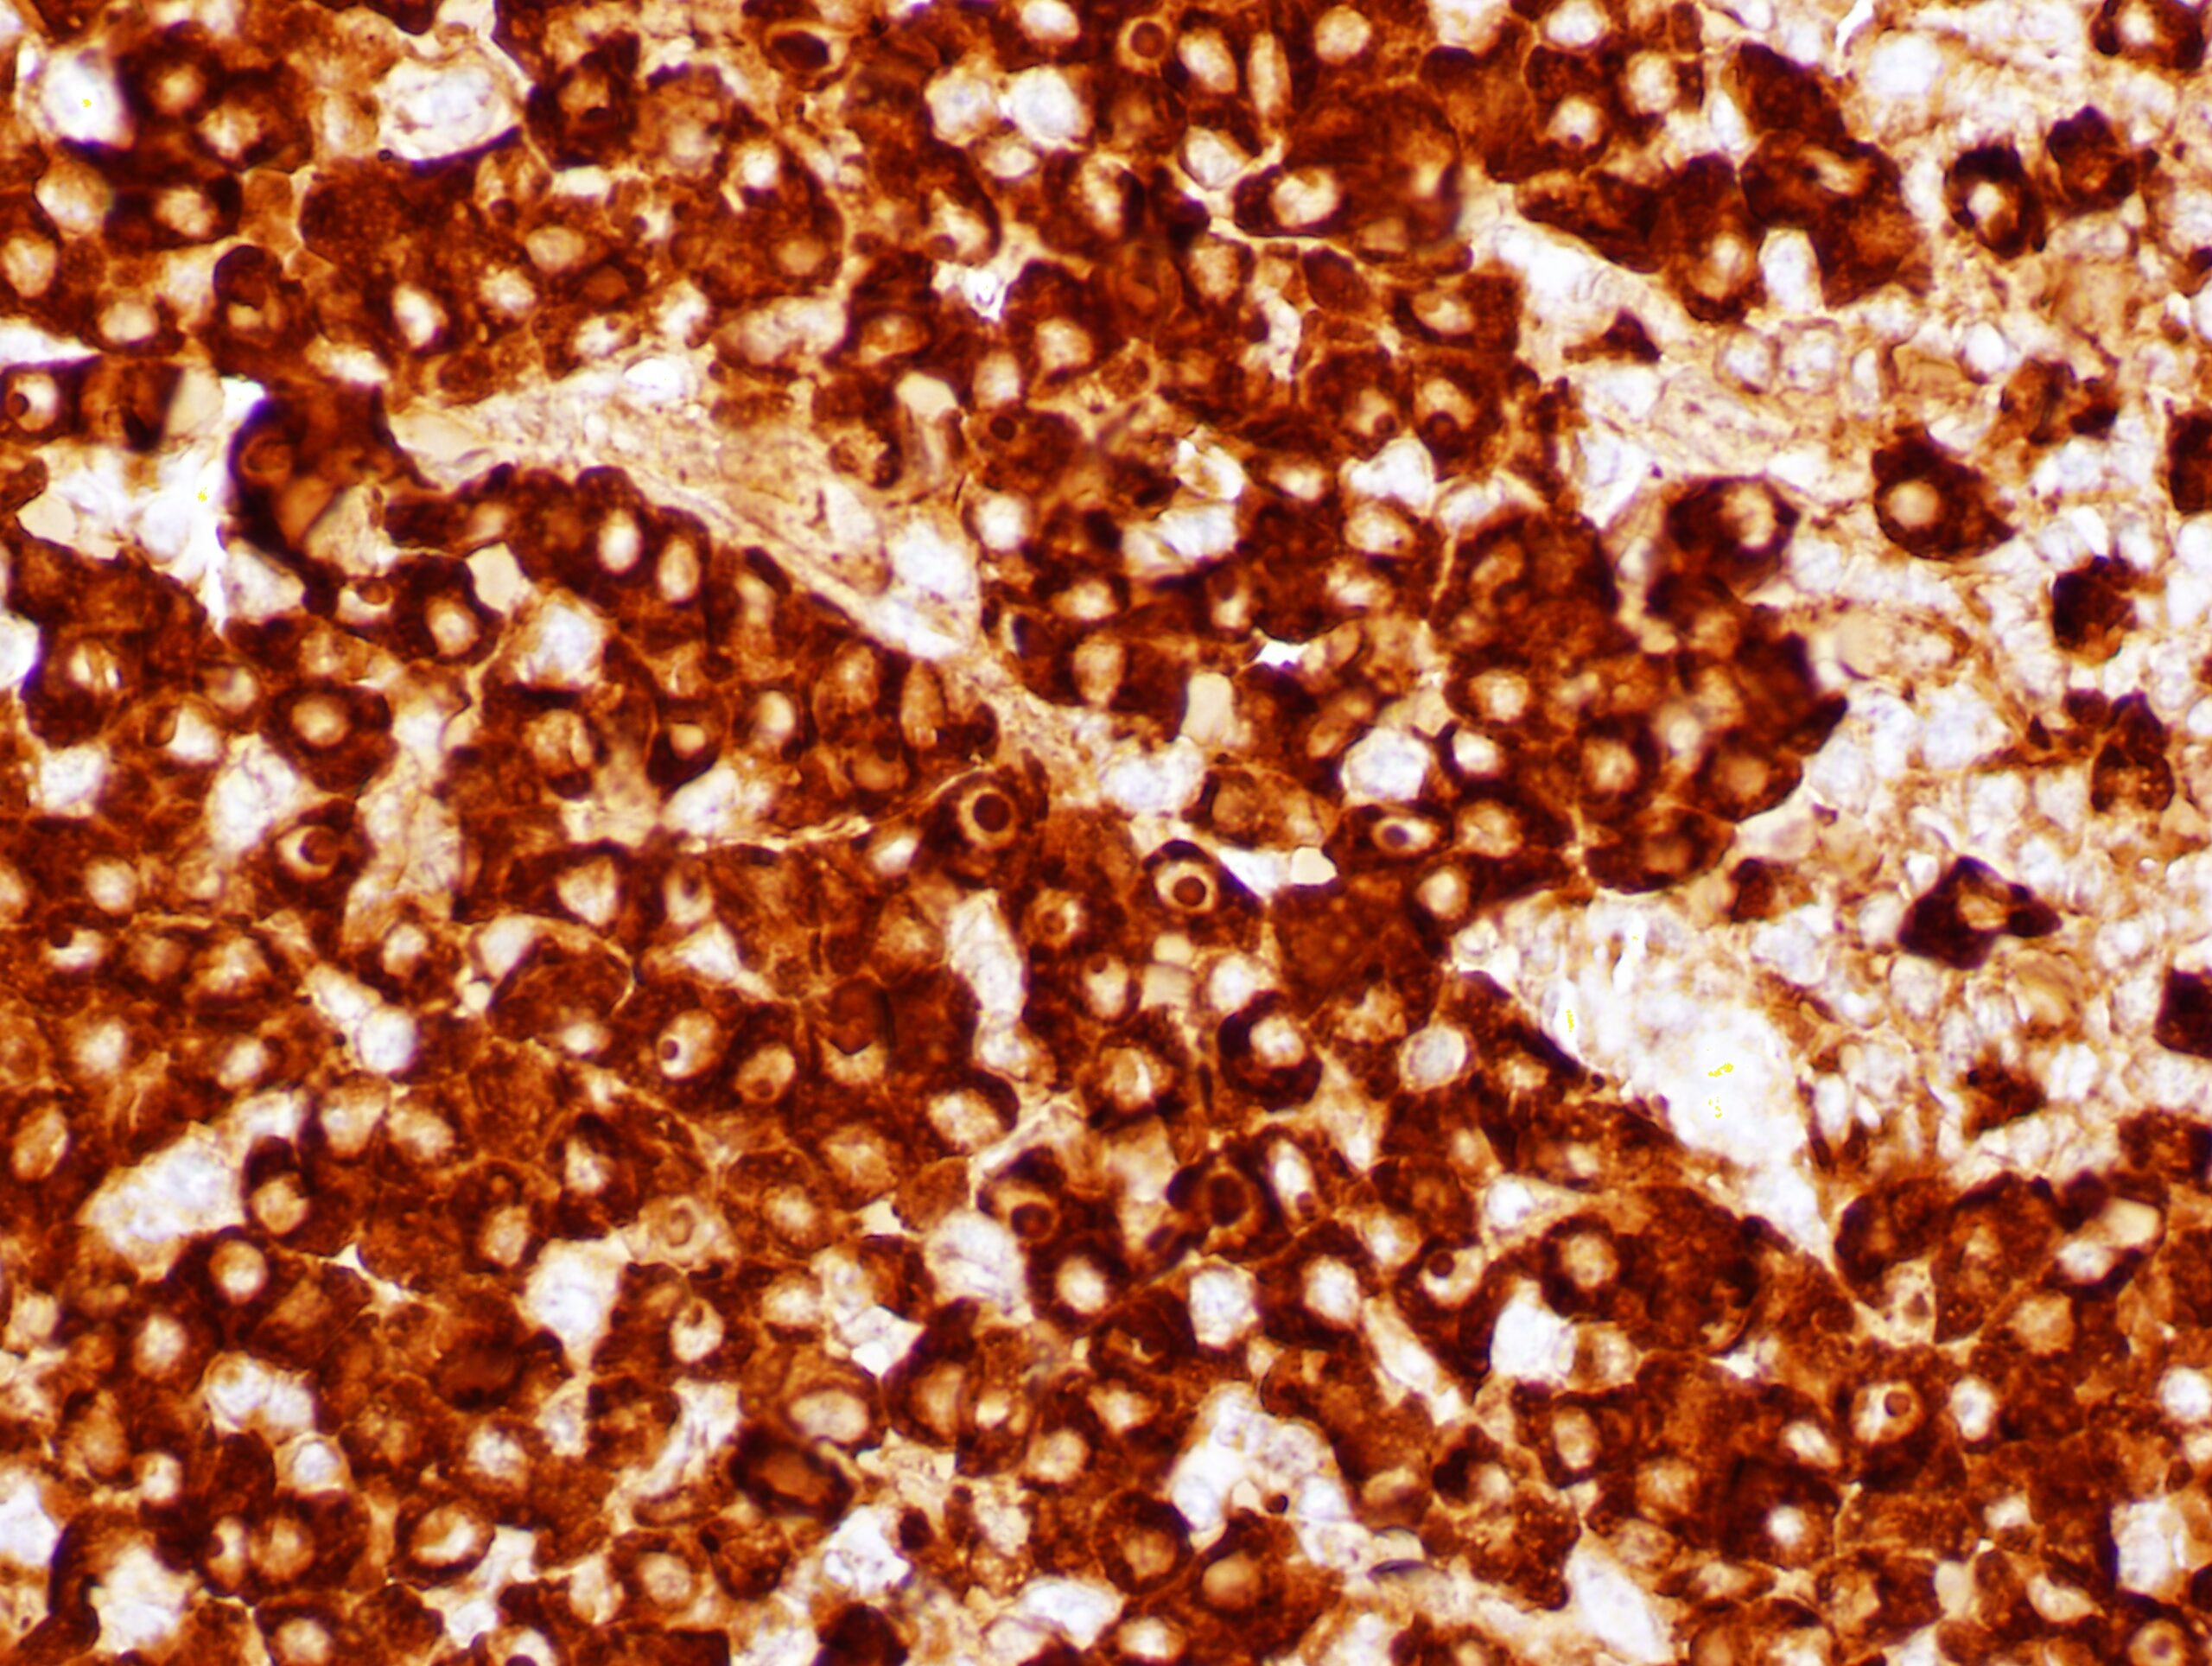
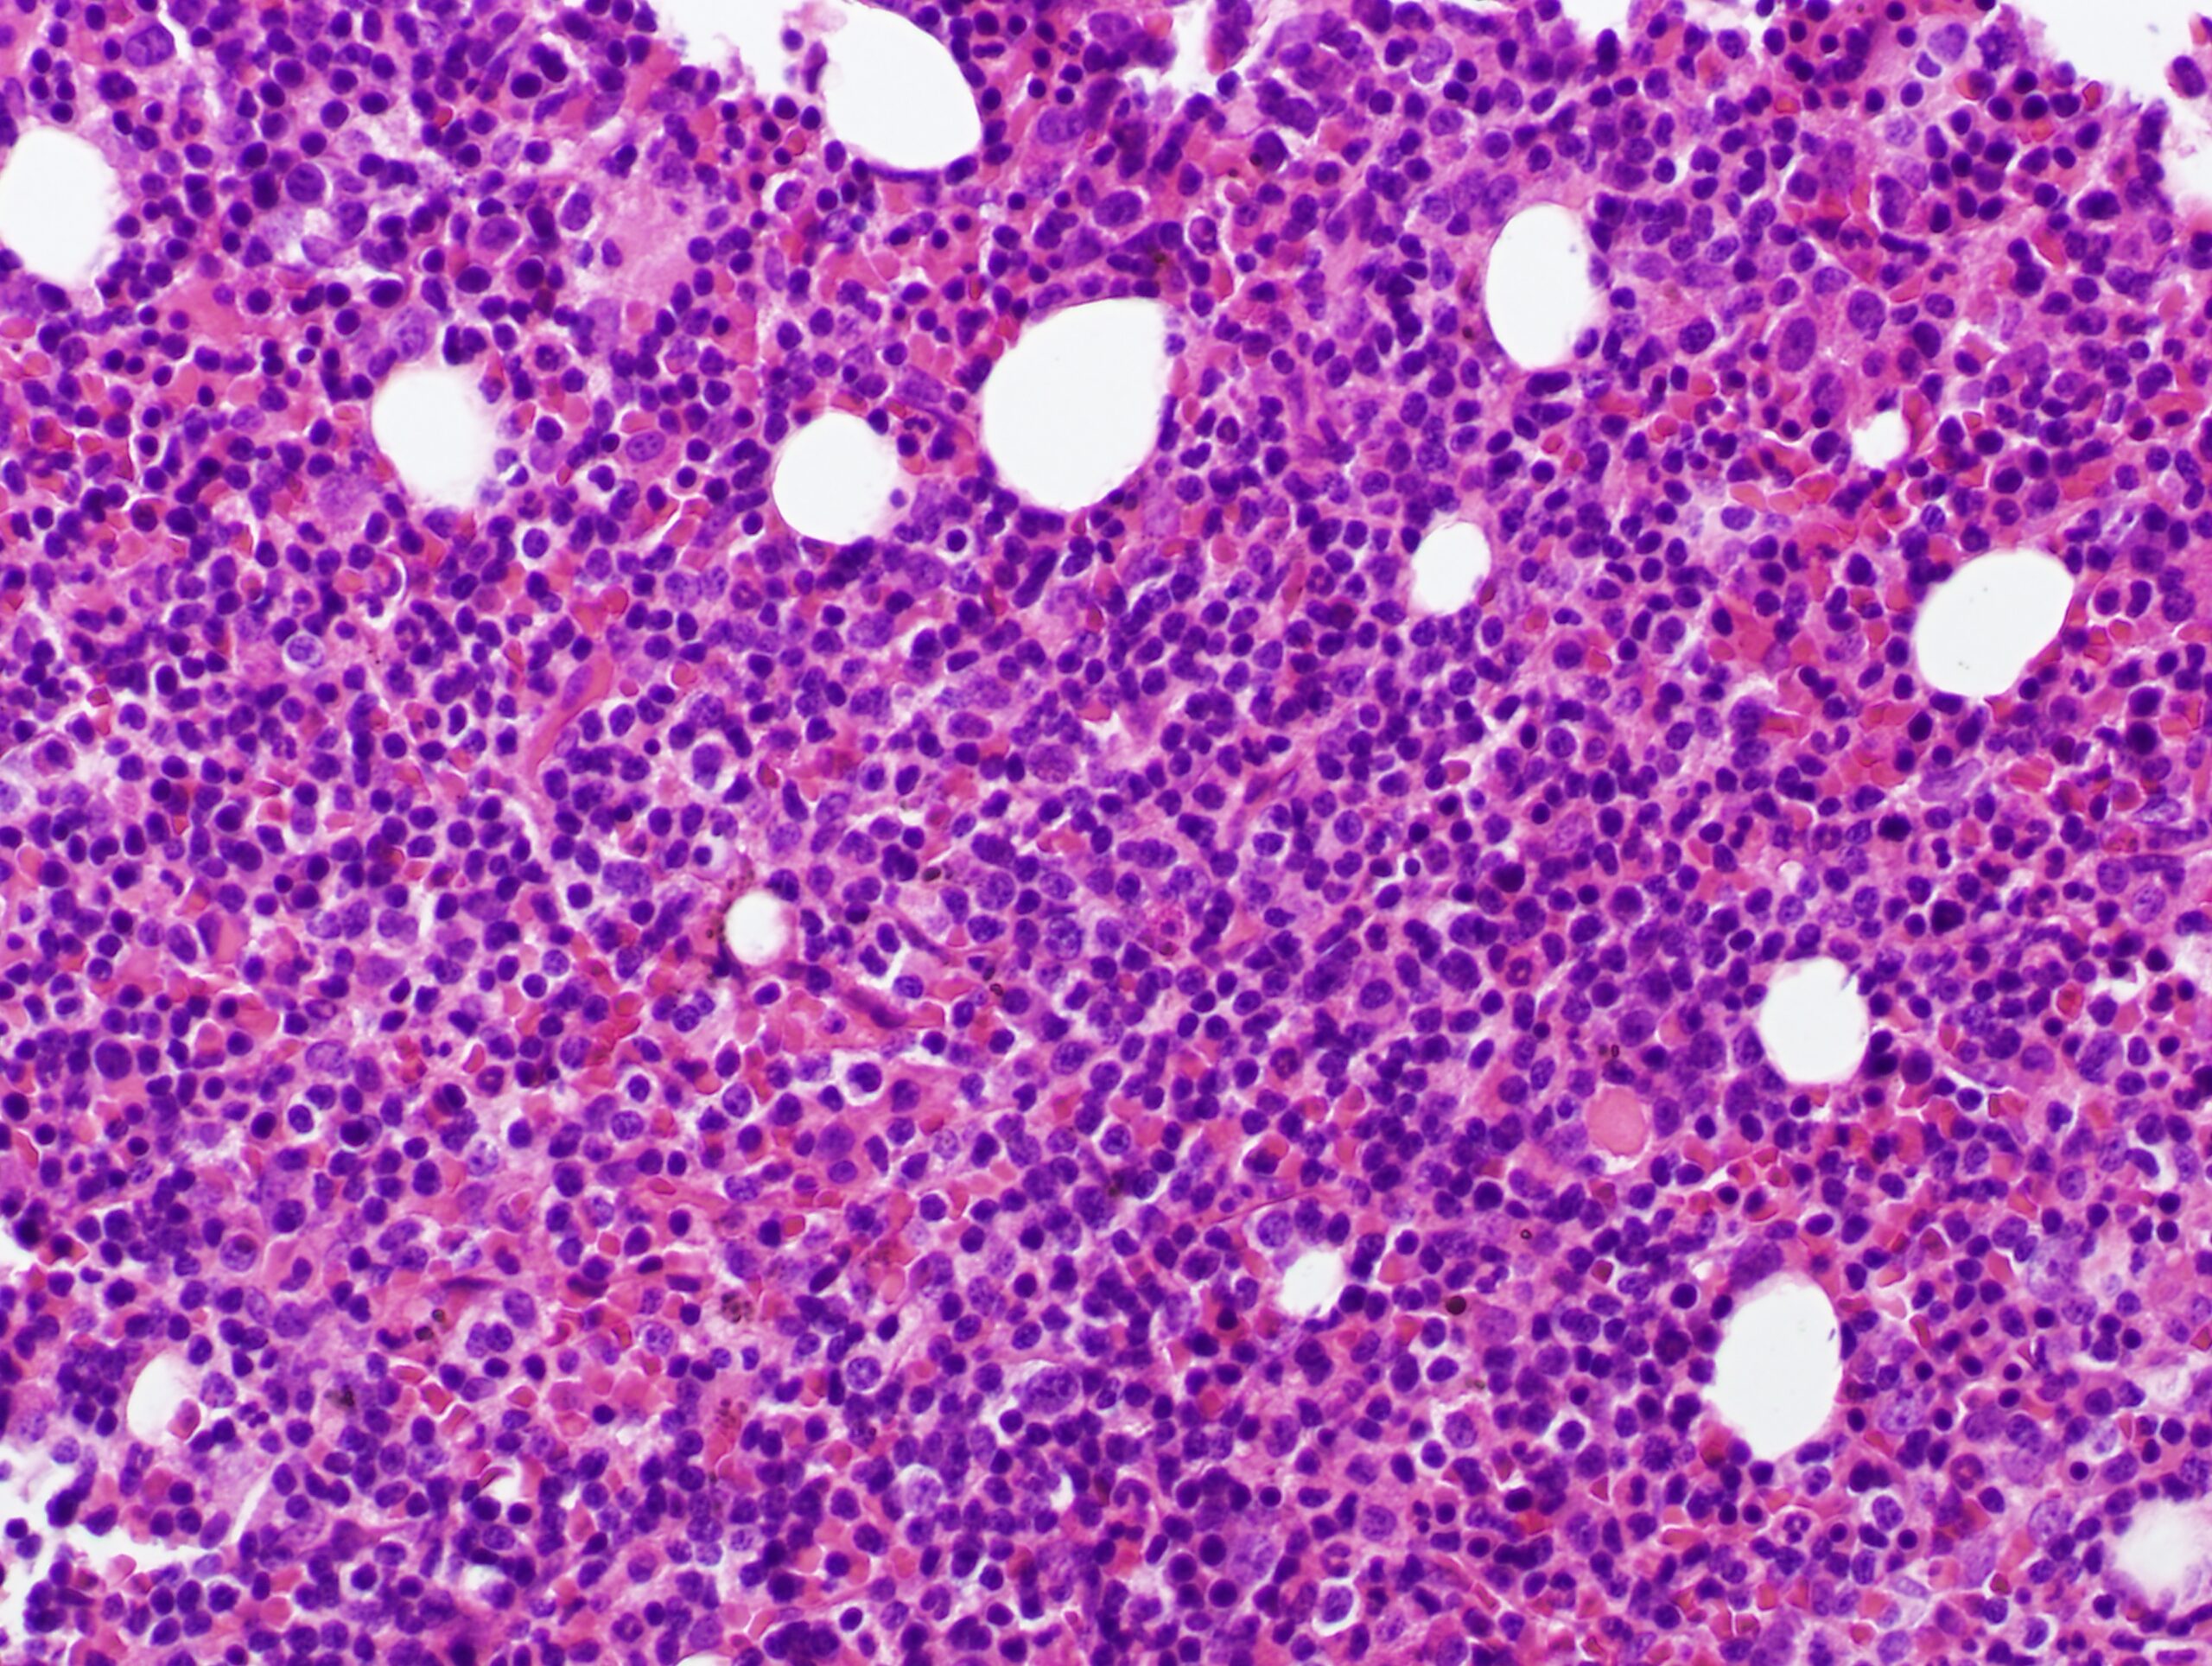
En la médula ósea, presenta un patrón de infiltración paratrabecular e intesticial combinado, caracterizado por un infiltrado linfocitario con células plasmáticas y linfocitos de aspecto plasmocitoide, junto con una frecuente hiperplasia de mastocitos. Es habitual la presencia de pseudoinclusiones nucleares (cuerpos de Dutcher) y citoplasmáticas (cuerpos de Russell) de inmunoglobulinas en las células plasmáticas, ambas típicamente positivas para PAS. También pueden aparecer macrófagos cargados de hemosiderina.
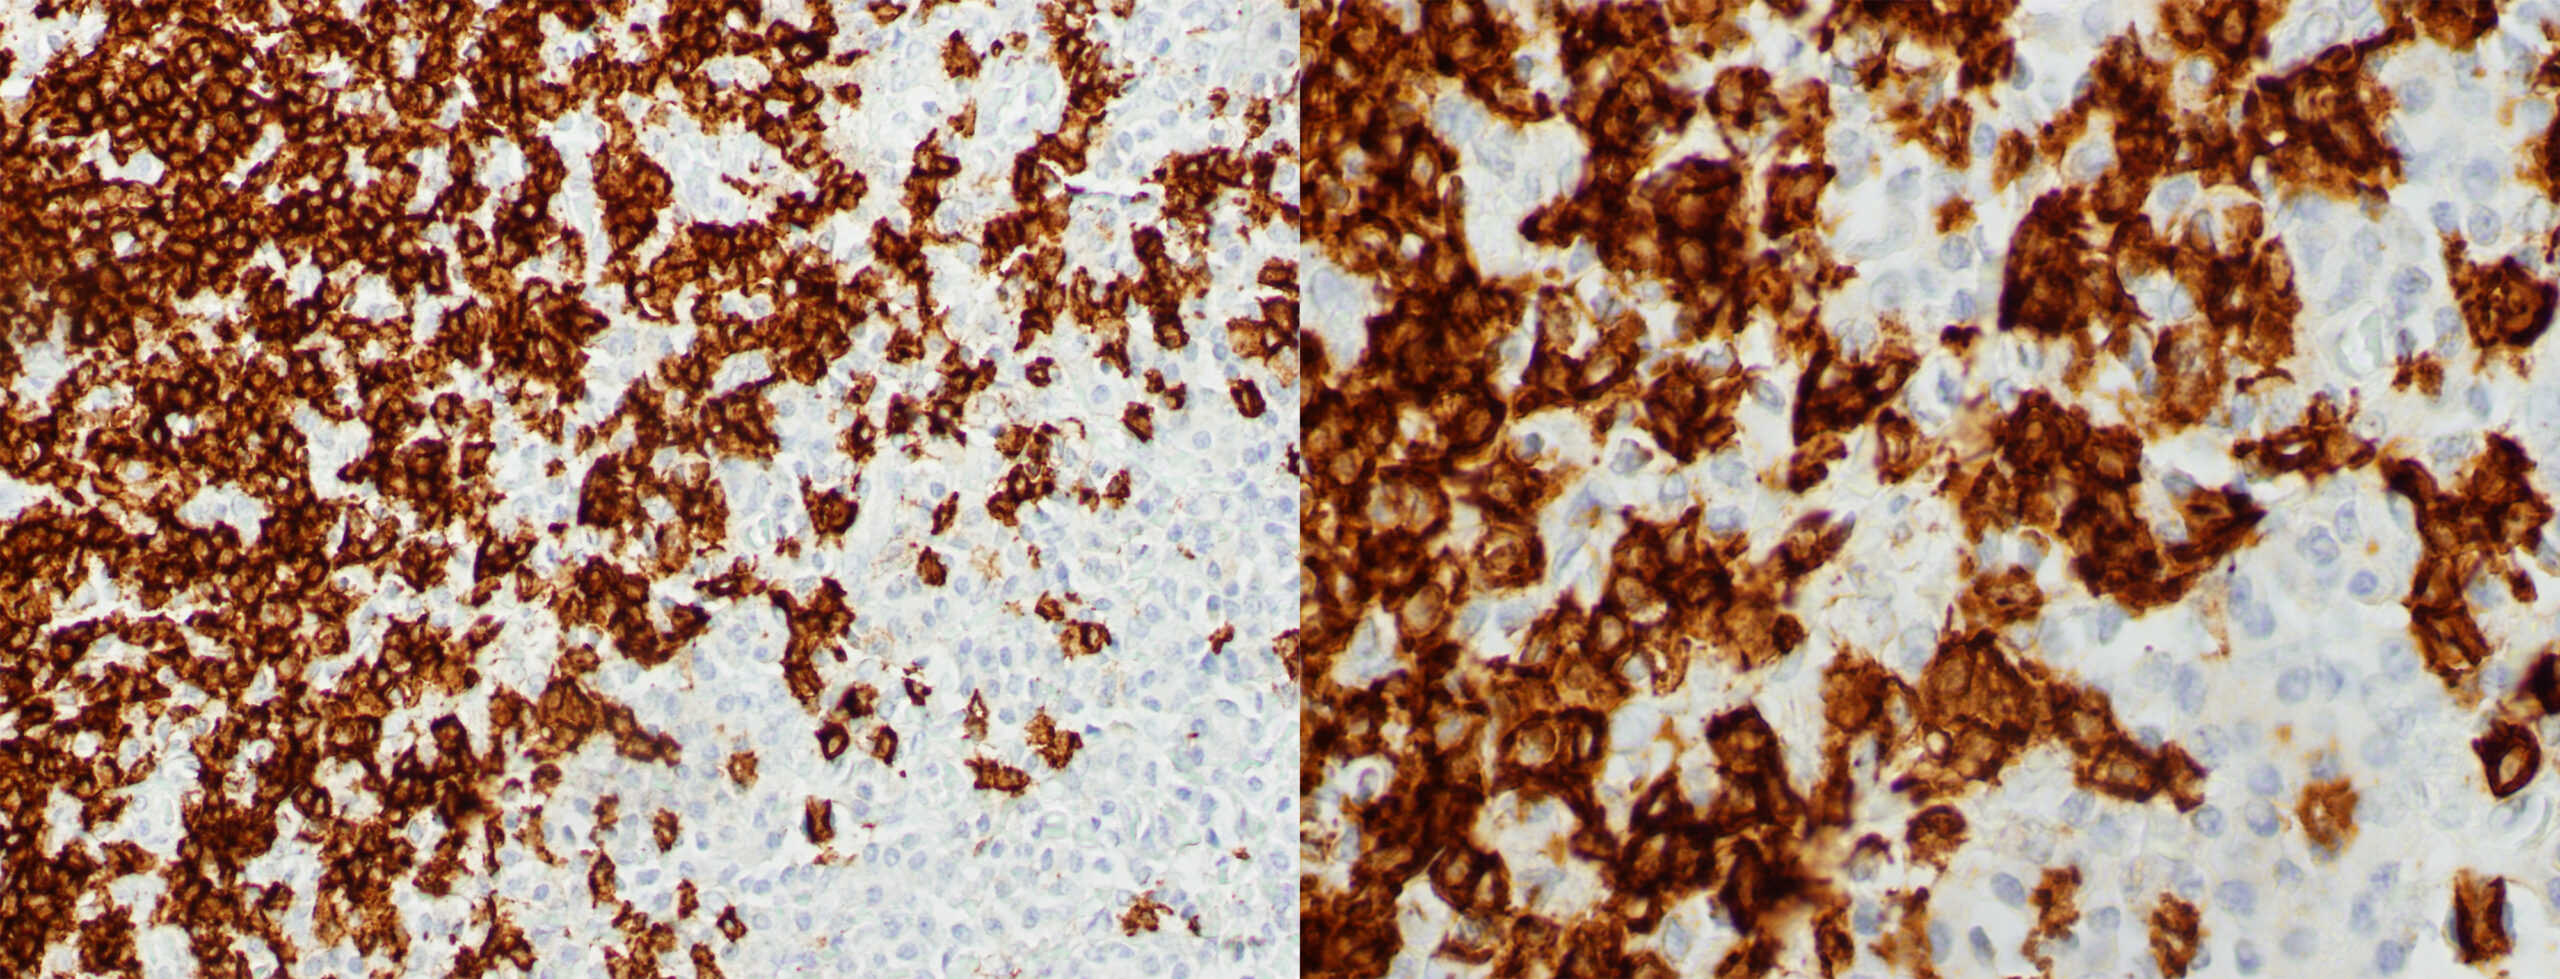
Presenta positivad para los marcadores B (CD19 y CD20) y para las células plasmáticas (CD138). También es importante el patrón CD25+/CD22+ débil, muy característico de la macroglobulinemia de Waldenström.
Regla mnemotécnica
Pseudoinclusiones
NO DUDES, CITA A RUSSELL
Nucler → Dutcher
Citoplasmática → Russell
Tratamiento
Se administra Rituximab junto con otros tratamientos de quimioterapia.
Recuerda
Linfoma linfoplasmocítico
Mutación MYD88
Fenómeno de rouleaux
Cuerpos de Dutcher y Russell
Macroglobulinemia de Waldenström + crioglobulinemia