Leucemia linfática crónica
Es un síndrome linfoproliferativo B que se caracteriza por la proliferación de linfocitos B inmunocompetentes. Invade médula ósea y sangre periférica (forma leucémica). También puede afectar ganglios linfáticos (linfoma). Presenta un ligero predominio en varones, en torno a los 60 años.
Se considera de baja agresividad.
La evolución de esta leucemia a formas más agresivas, como el linfoma B difuso de células grandes, no es rara, y se conoce como síndrome de Richter.
Las anomalías genéticas más frecuentemente asociadas son las deleciones 13q, 11q y 17p, y la trisomía 12q.
Clínica
En alrededor del 70% de los casos es asintomática y se detecta como hallazgo casual en una analítica por linfocitosis (> 85%). Cuando se vuelve sintomática, aparecen manifestaciones inespecíficas como astenia, anorexia y pérdida de peso, y aproximadamente la mitad de los pacientes presenta al diagnóstico adenopatías bilaterales simétricas generalizadas y hepatoesplenomegalia.
Conforme progresa la invasión tisular pueden desarrollarse síntomas B, síndrome anémico (por aplasia pura de serie roja de origen infiltrativo, anemia hemolítica autoinmune Coombs positiva o hiperesplenismo), infecciones de repetición (por hipogammaglobulinemia) y trombopenia, además de incrementarse el riesgo de desarrollar otras neoplasias o trastornos autoinmunes.
Morfología
En el frotis de sangre periférica aparecen linfocitos maduros de pequeño tamaño con sombras de Gümprecht (linfocitos rotos por fragilidad).
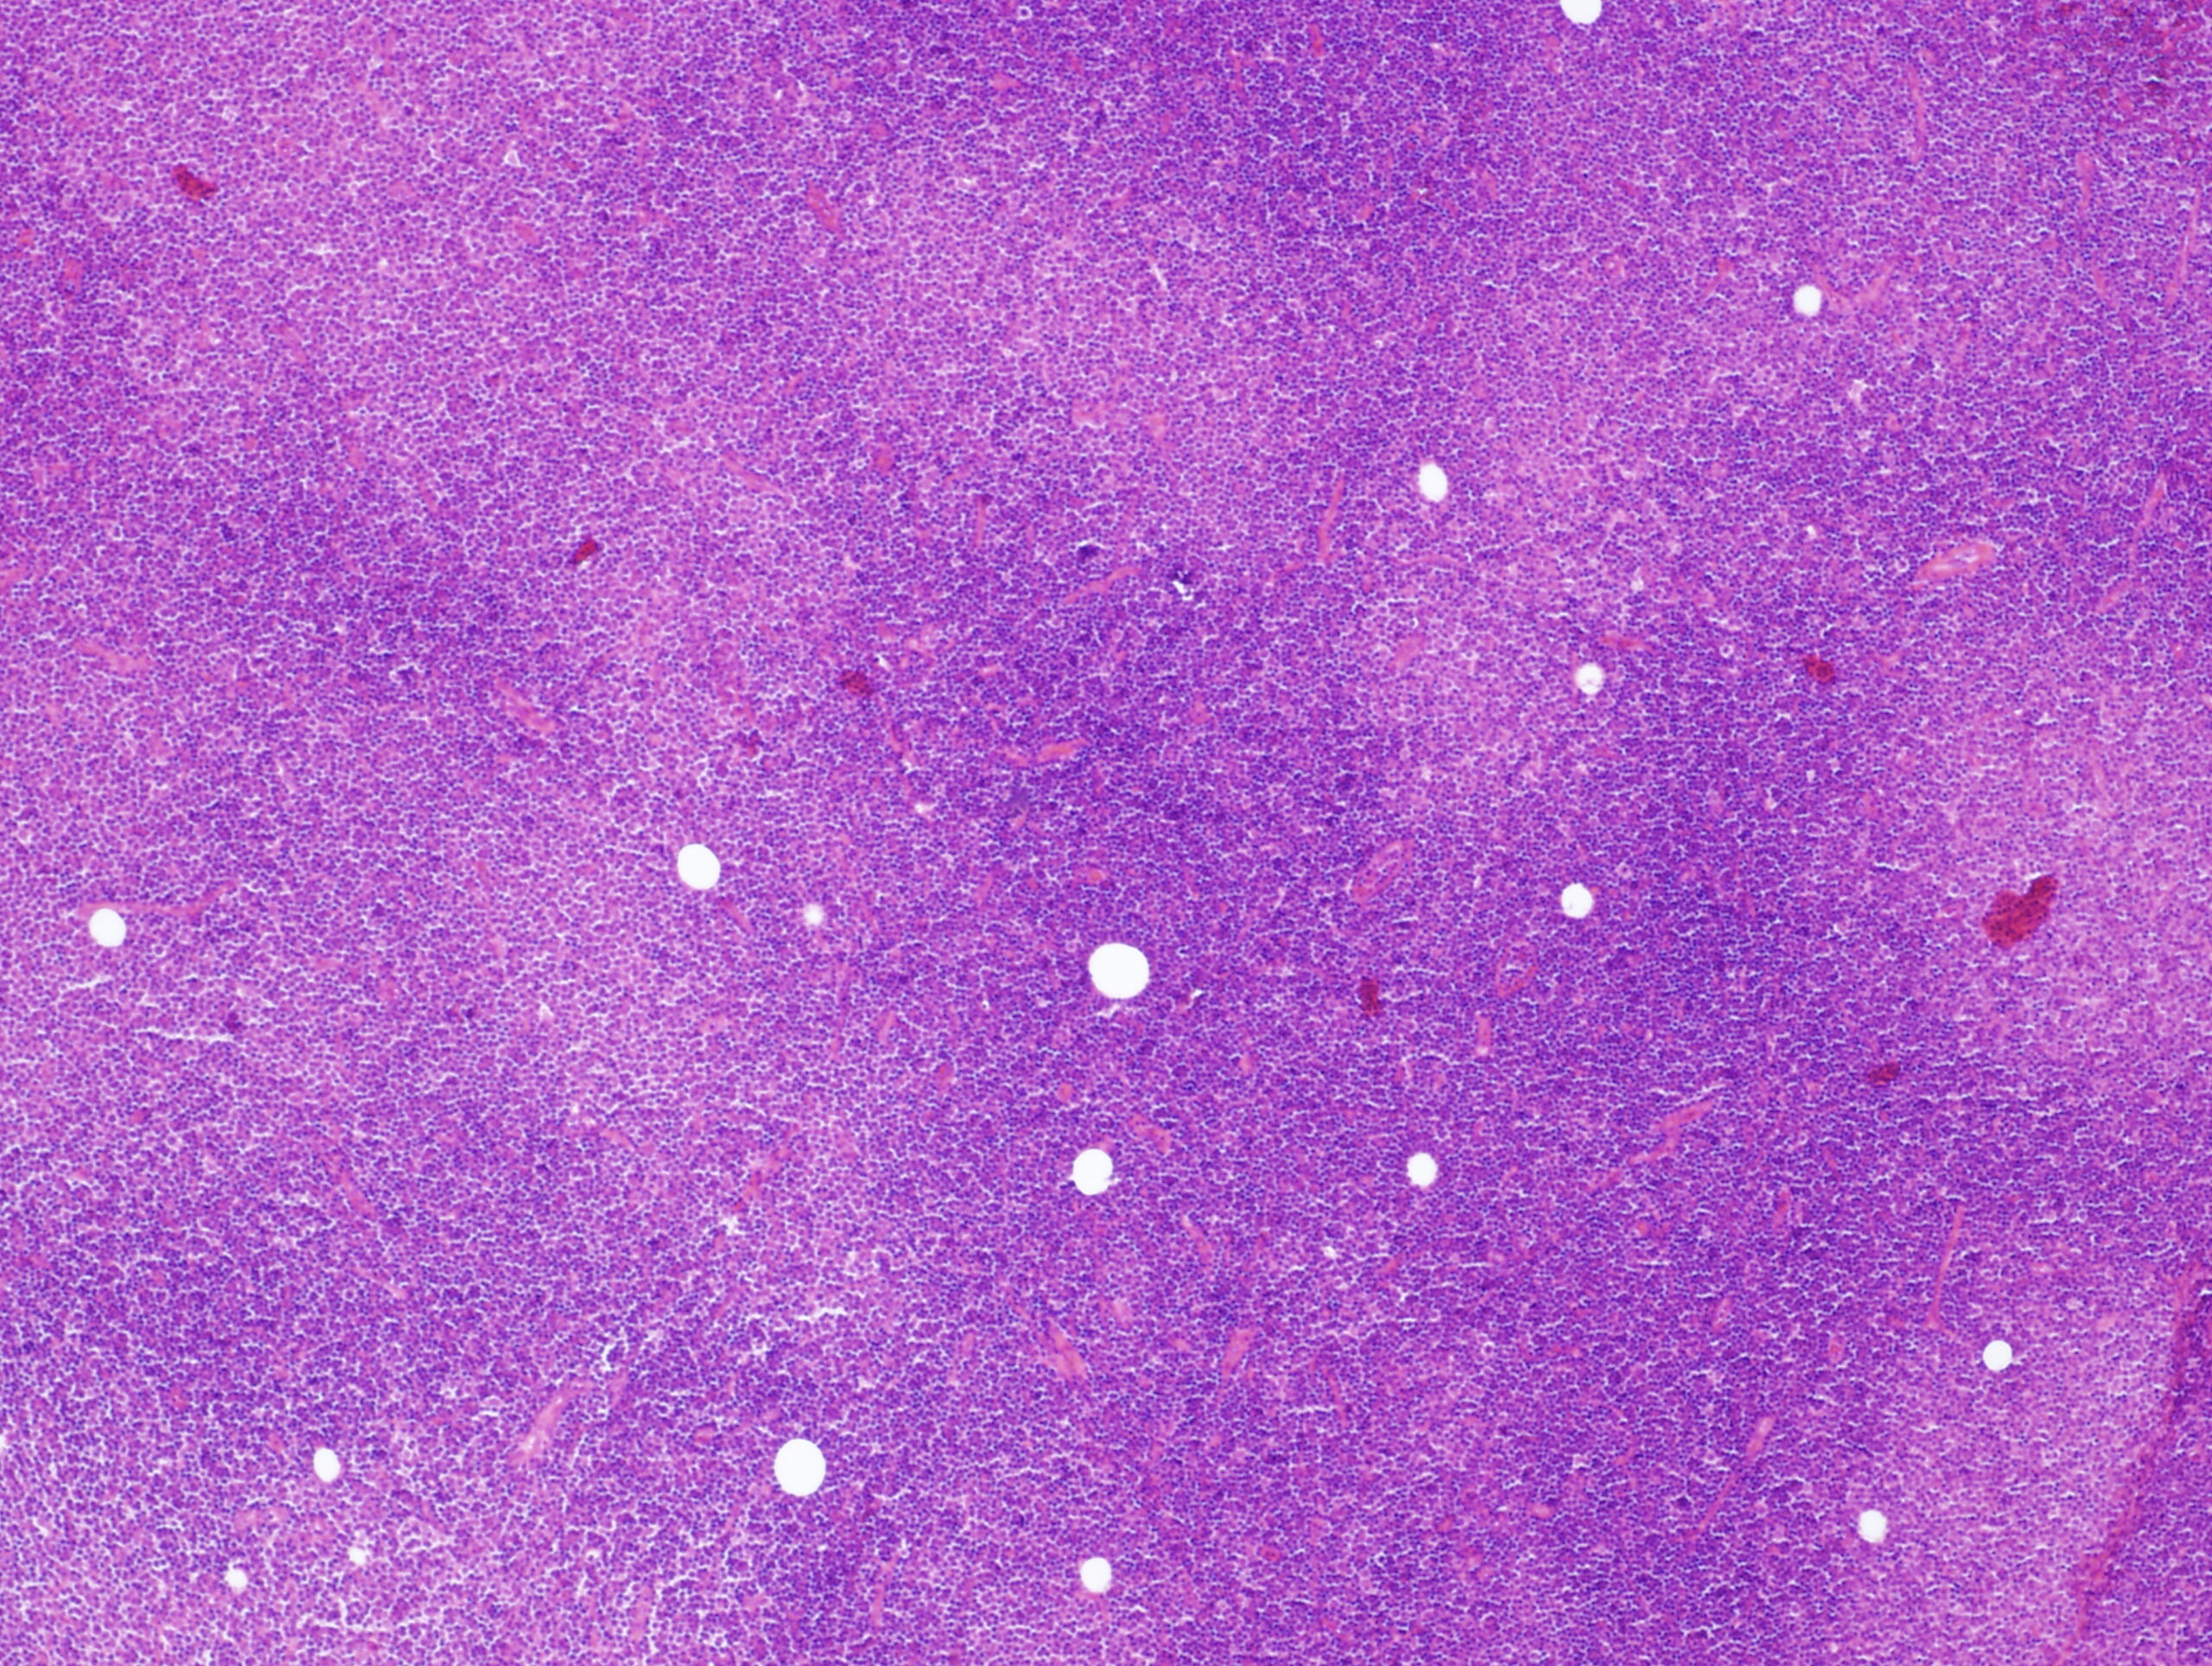
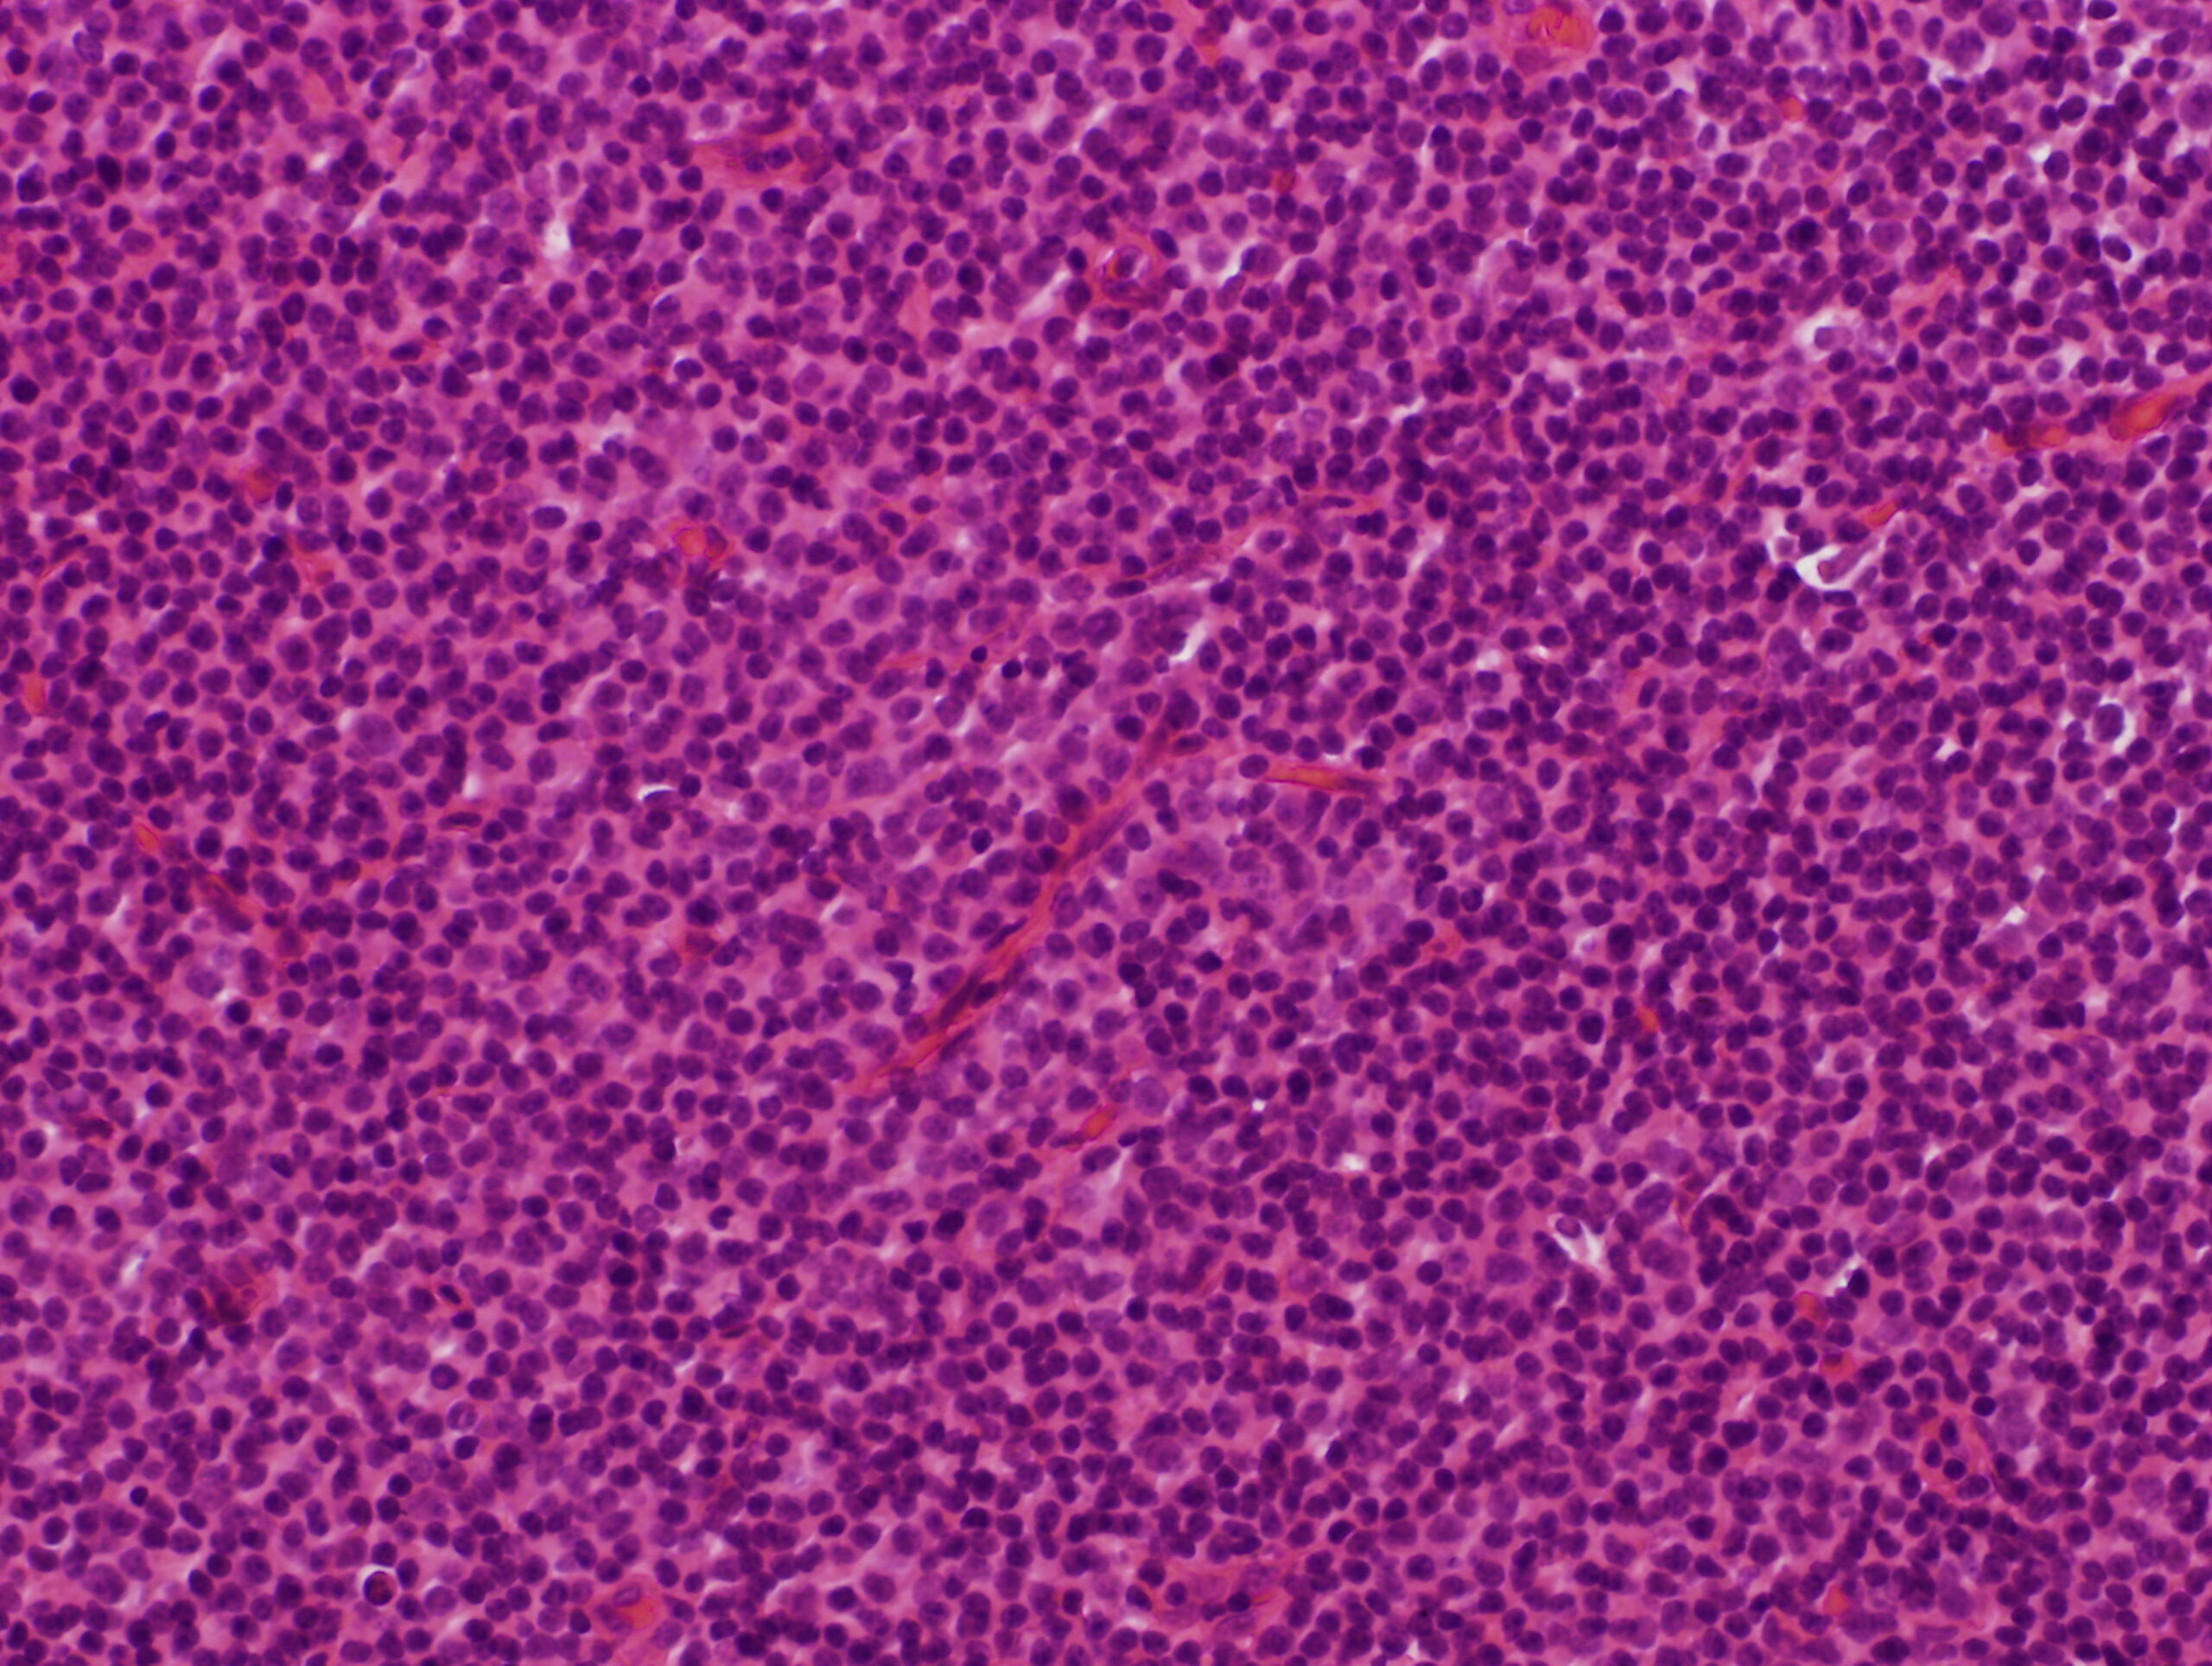
En el linfoma, se produce un borramiento difuso de la arquitectura ganglionar debido a un infiltrado de linfocitos maduros de pequeño tamaño, con cromatina condensada y escaso citoplasma. Entremezclados, aparecen linfocitos de mayor tamaño agrupados en los denominados centros de proliferación, los cuales se consideran característicos y patognomónicos cuando están presentes.
El inmunofenotipo clásico es CD5+ y CD23+, junto con restricción de cadenas ligeras, hallazgo fundamental para el diagnóstico, ya que indica la clonalidad de la población linfoide B (expresión de una única cadena ligera, kappa o lambda).
La mutación de TP53 confiere un peor pronóstico, mientras que la hipermutación de IgV/H, que aparece con más frecuencia en jóvenes, es de mejor pronóstico.
Recuerda
Edad avanzada
Linfocitosis + sombras de Gümprecht en SP
Síndrome de Richter → evolución a LBDCG
Hipermutación IgV/H → Buen pronóstico
Tratamiento
En casos asintomáticos, la mayoría de los pacientes no se tratan (abstención terapéutica).
En caso de aparecer signos o síntomas:
– Jóvenes: obinutuzumab (anti-CD20) + venetoclax
– Mayores: iBTK (inhibidores TK de Bruton)
El venetoclax puede provocar síndrome de lisis tumoral y los iBTK son cardiotóxicos.
Regla mnemotécnica
LOS JÓVENES ESTÁN OBINUBILADOS POR EL VENENO; LOS MAYORES SON MUY BRUTOS
Jóvenes → Obinutuzumab + venetoclax
Mayores → iTK de Bruton