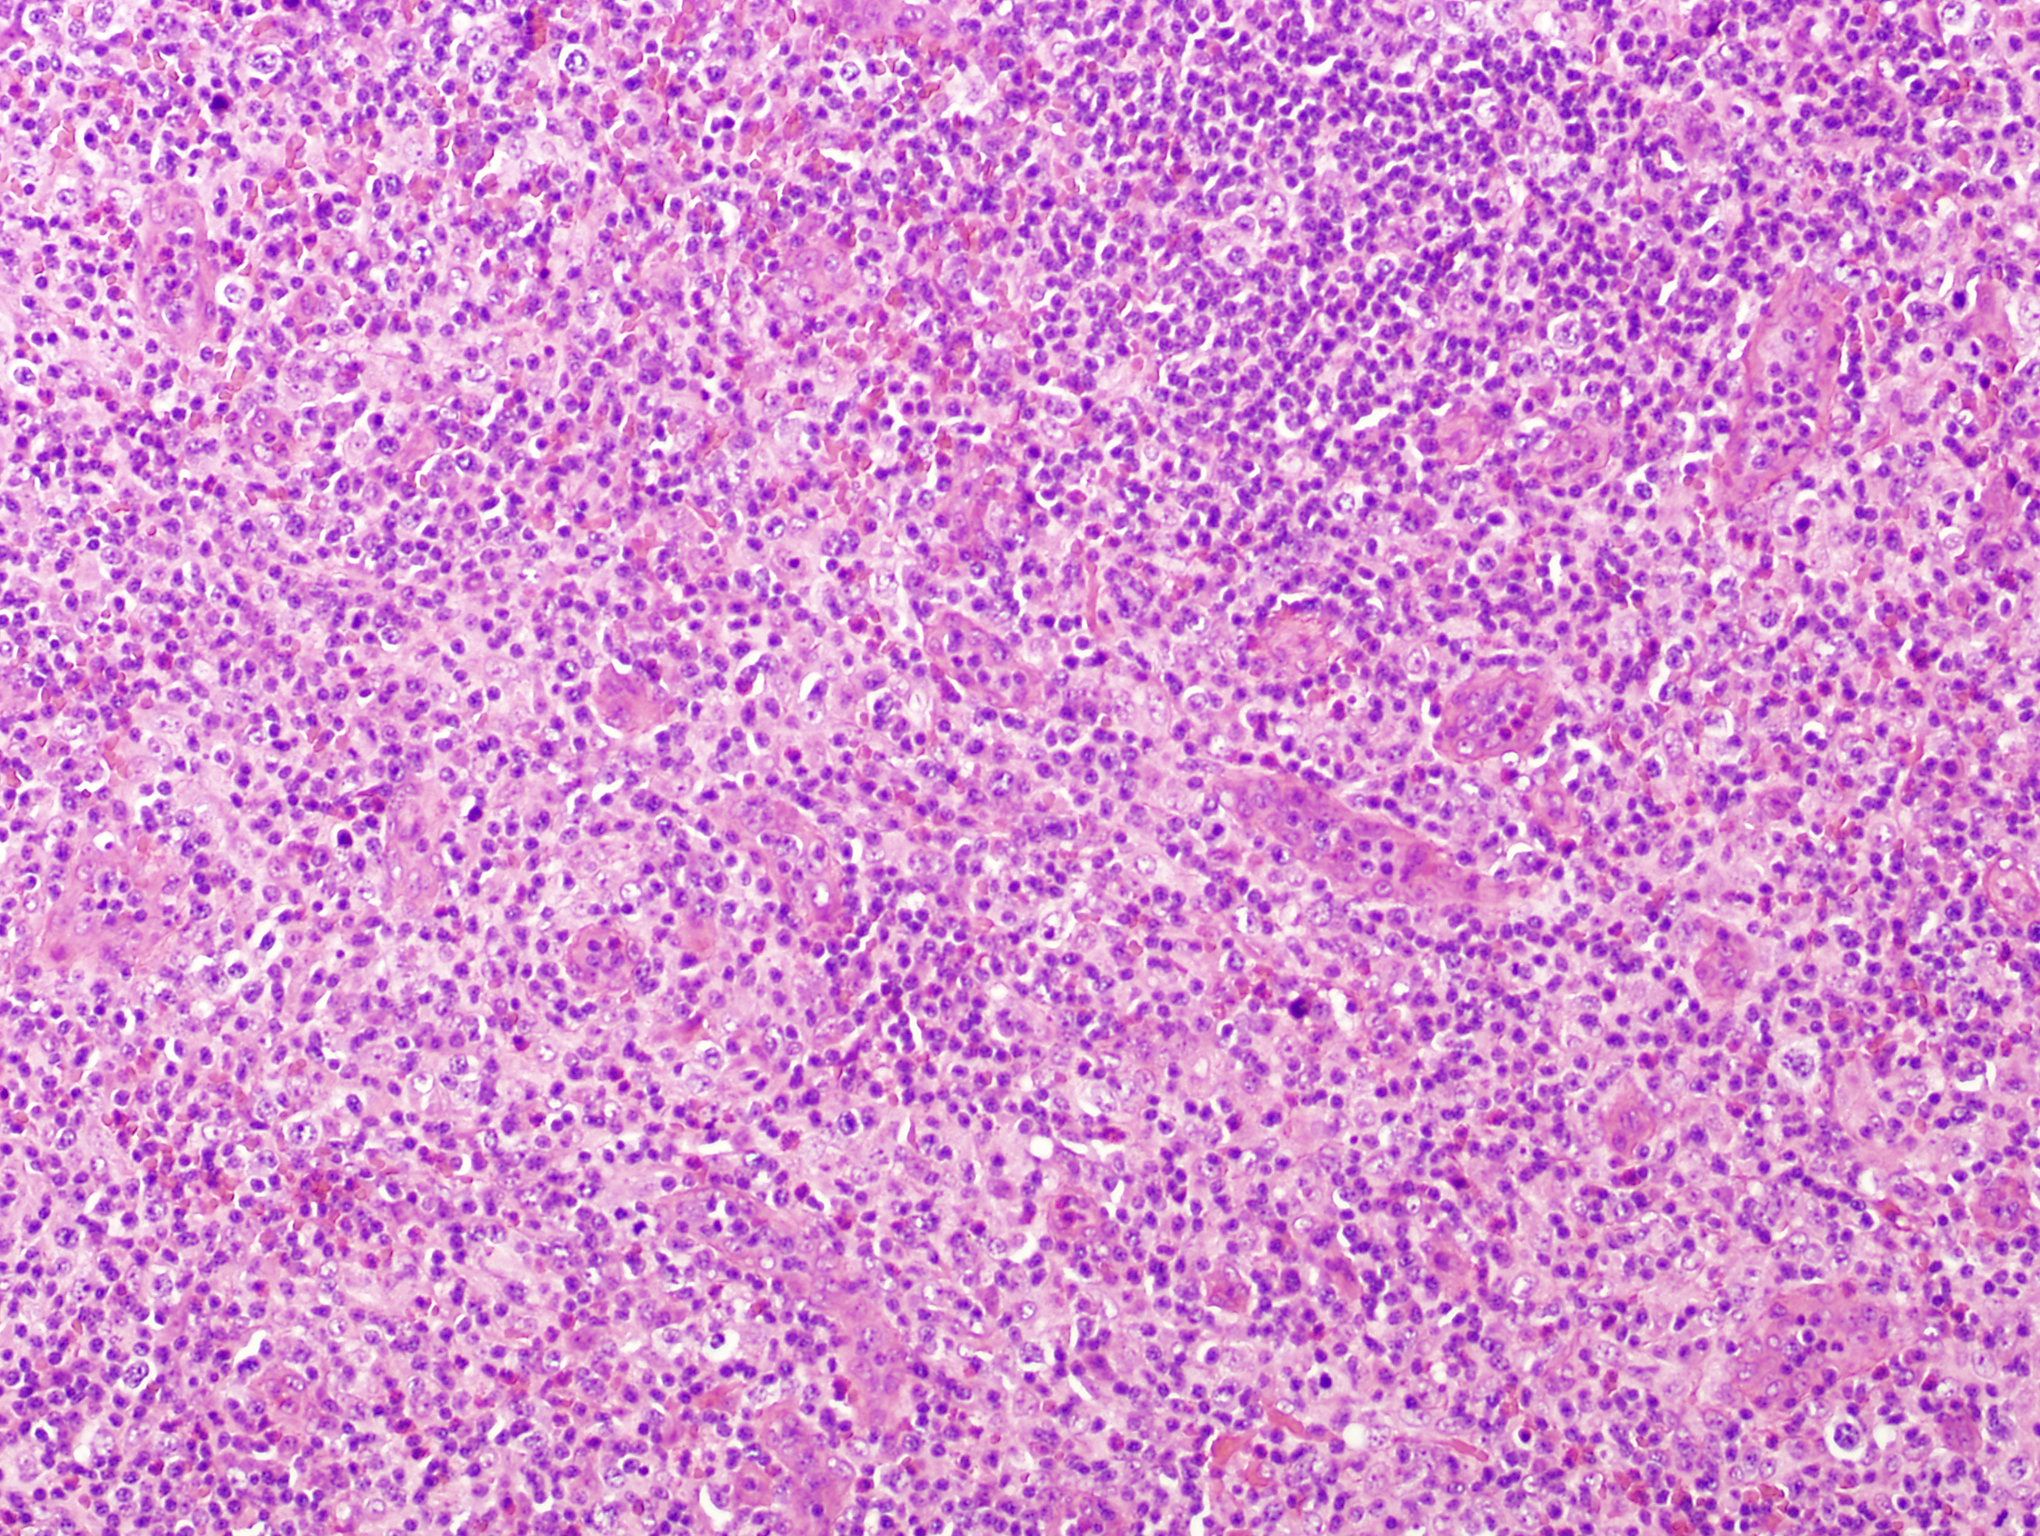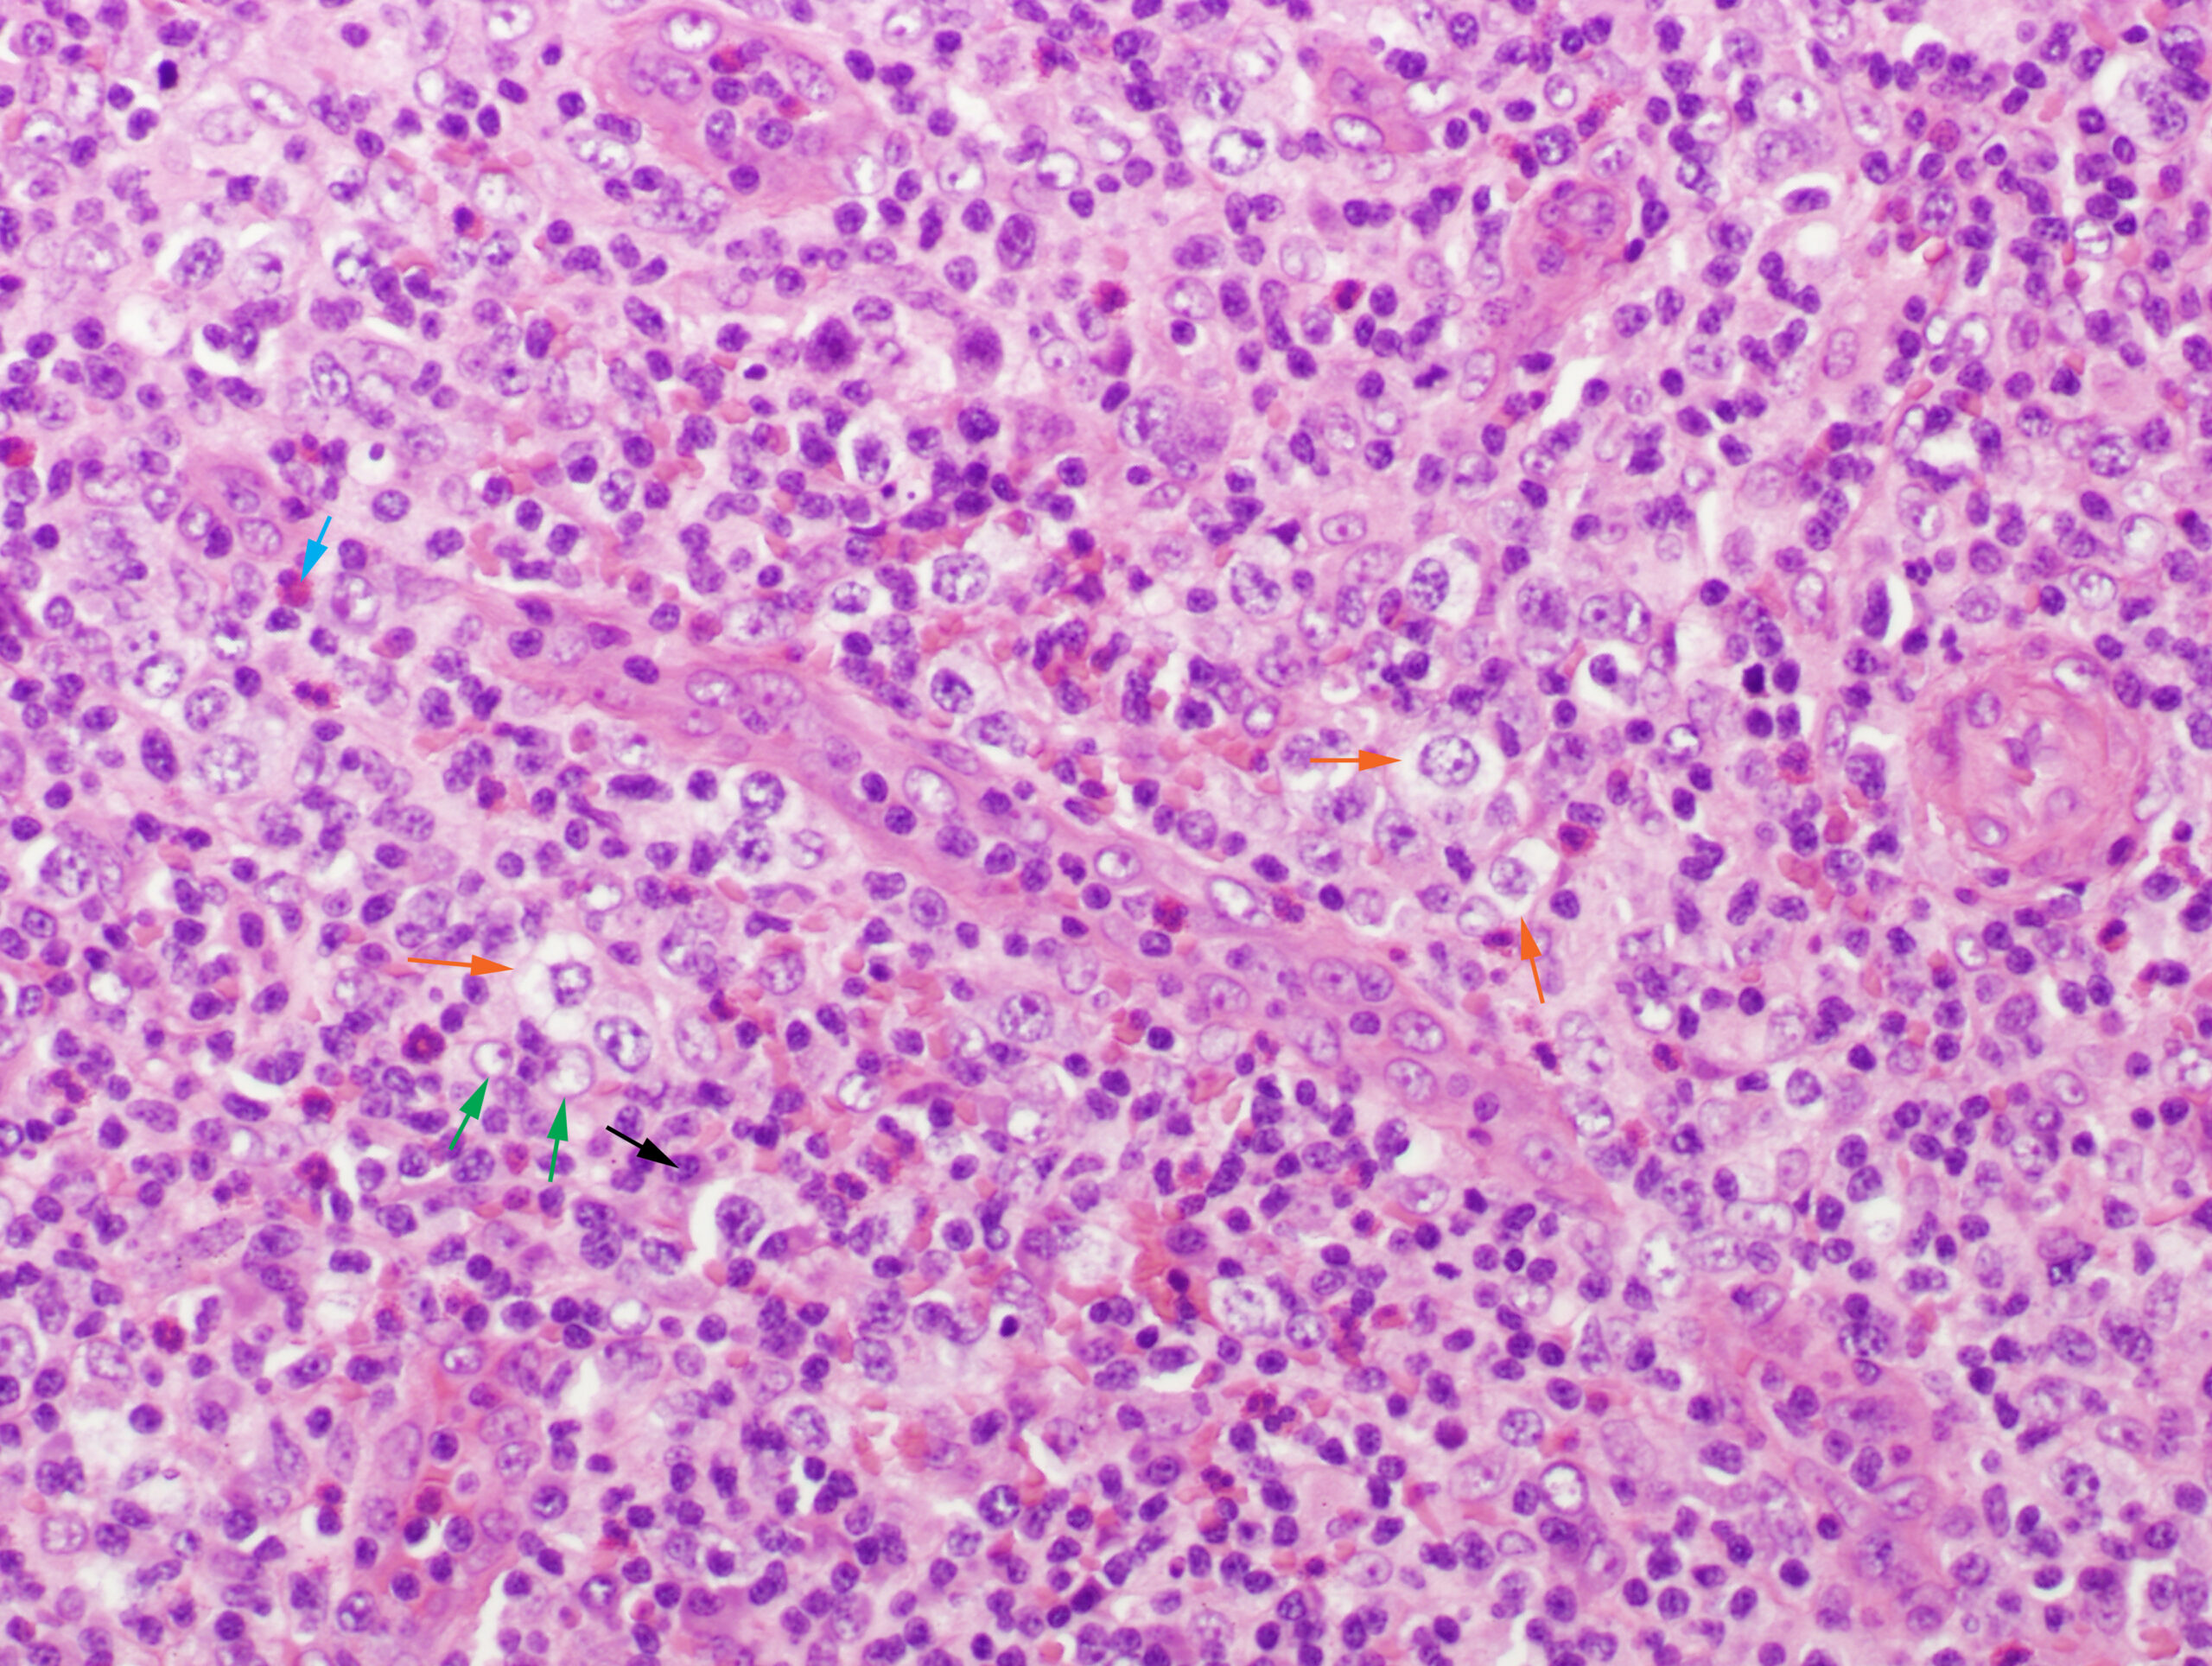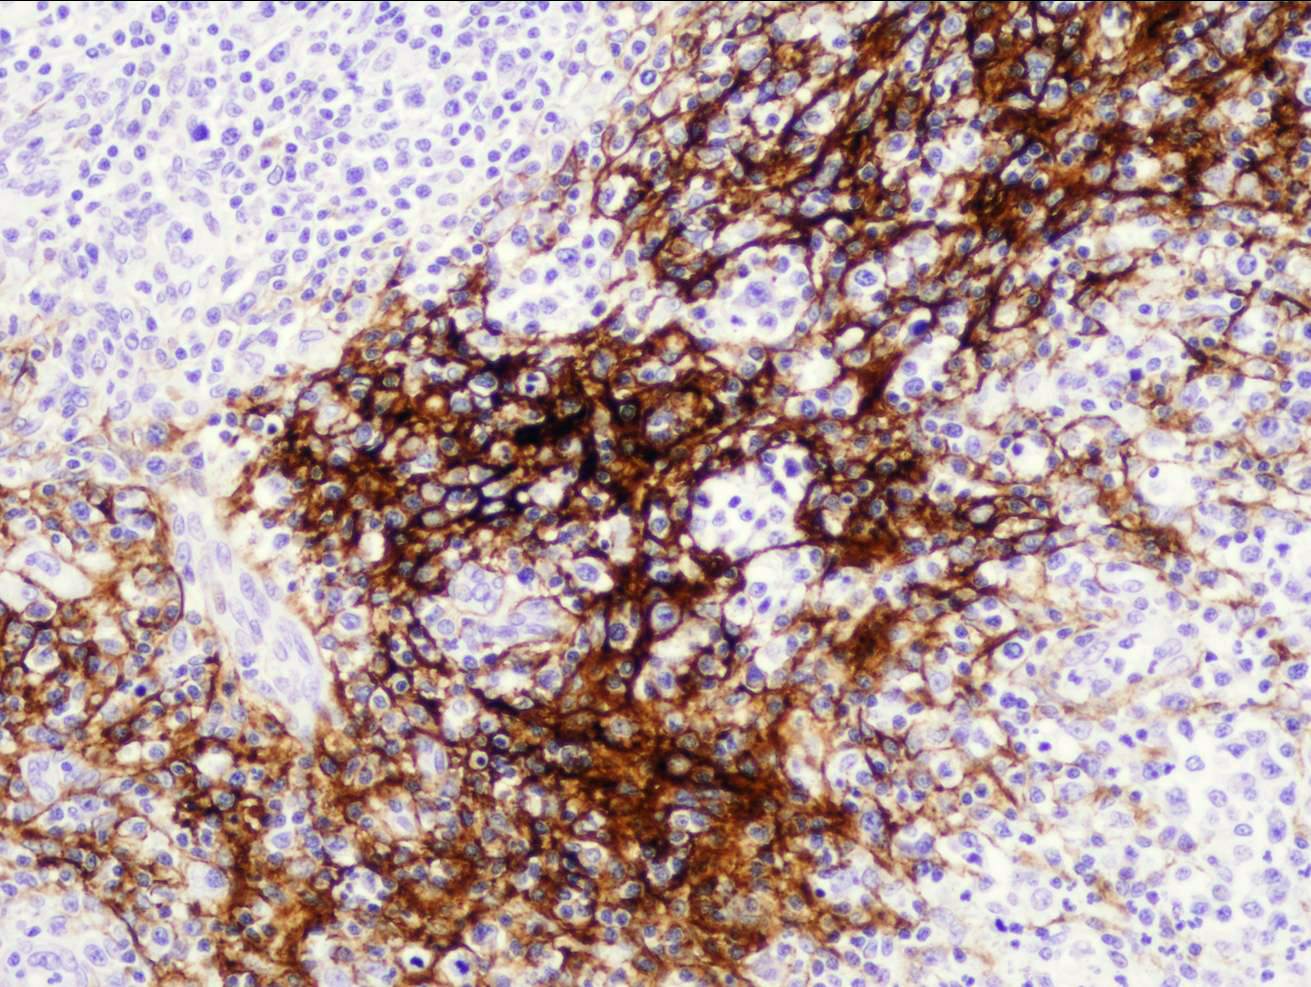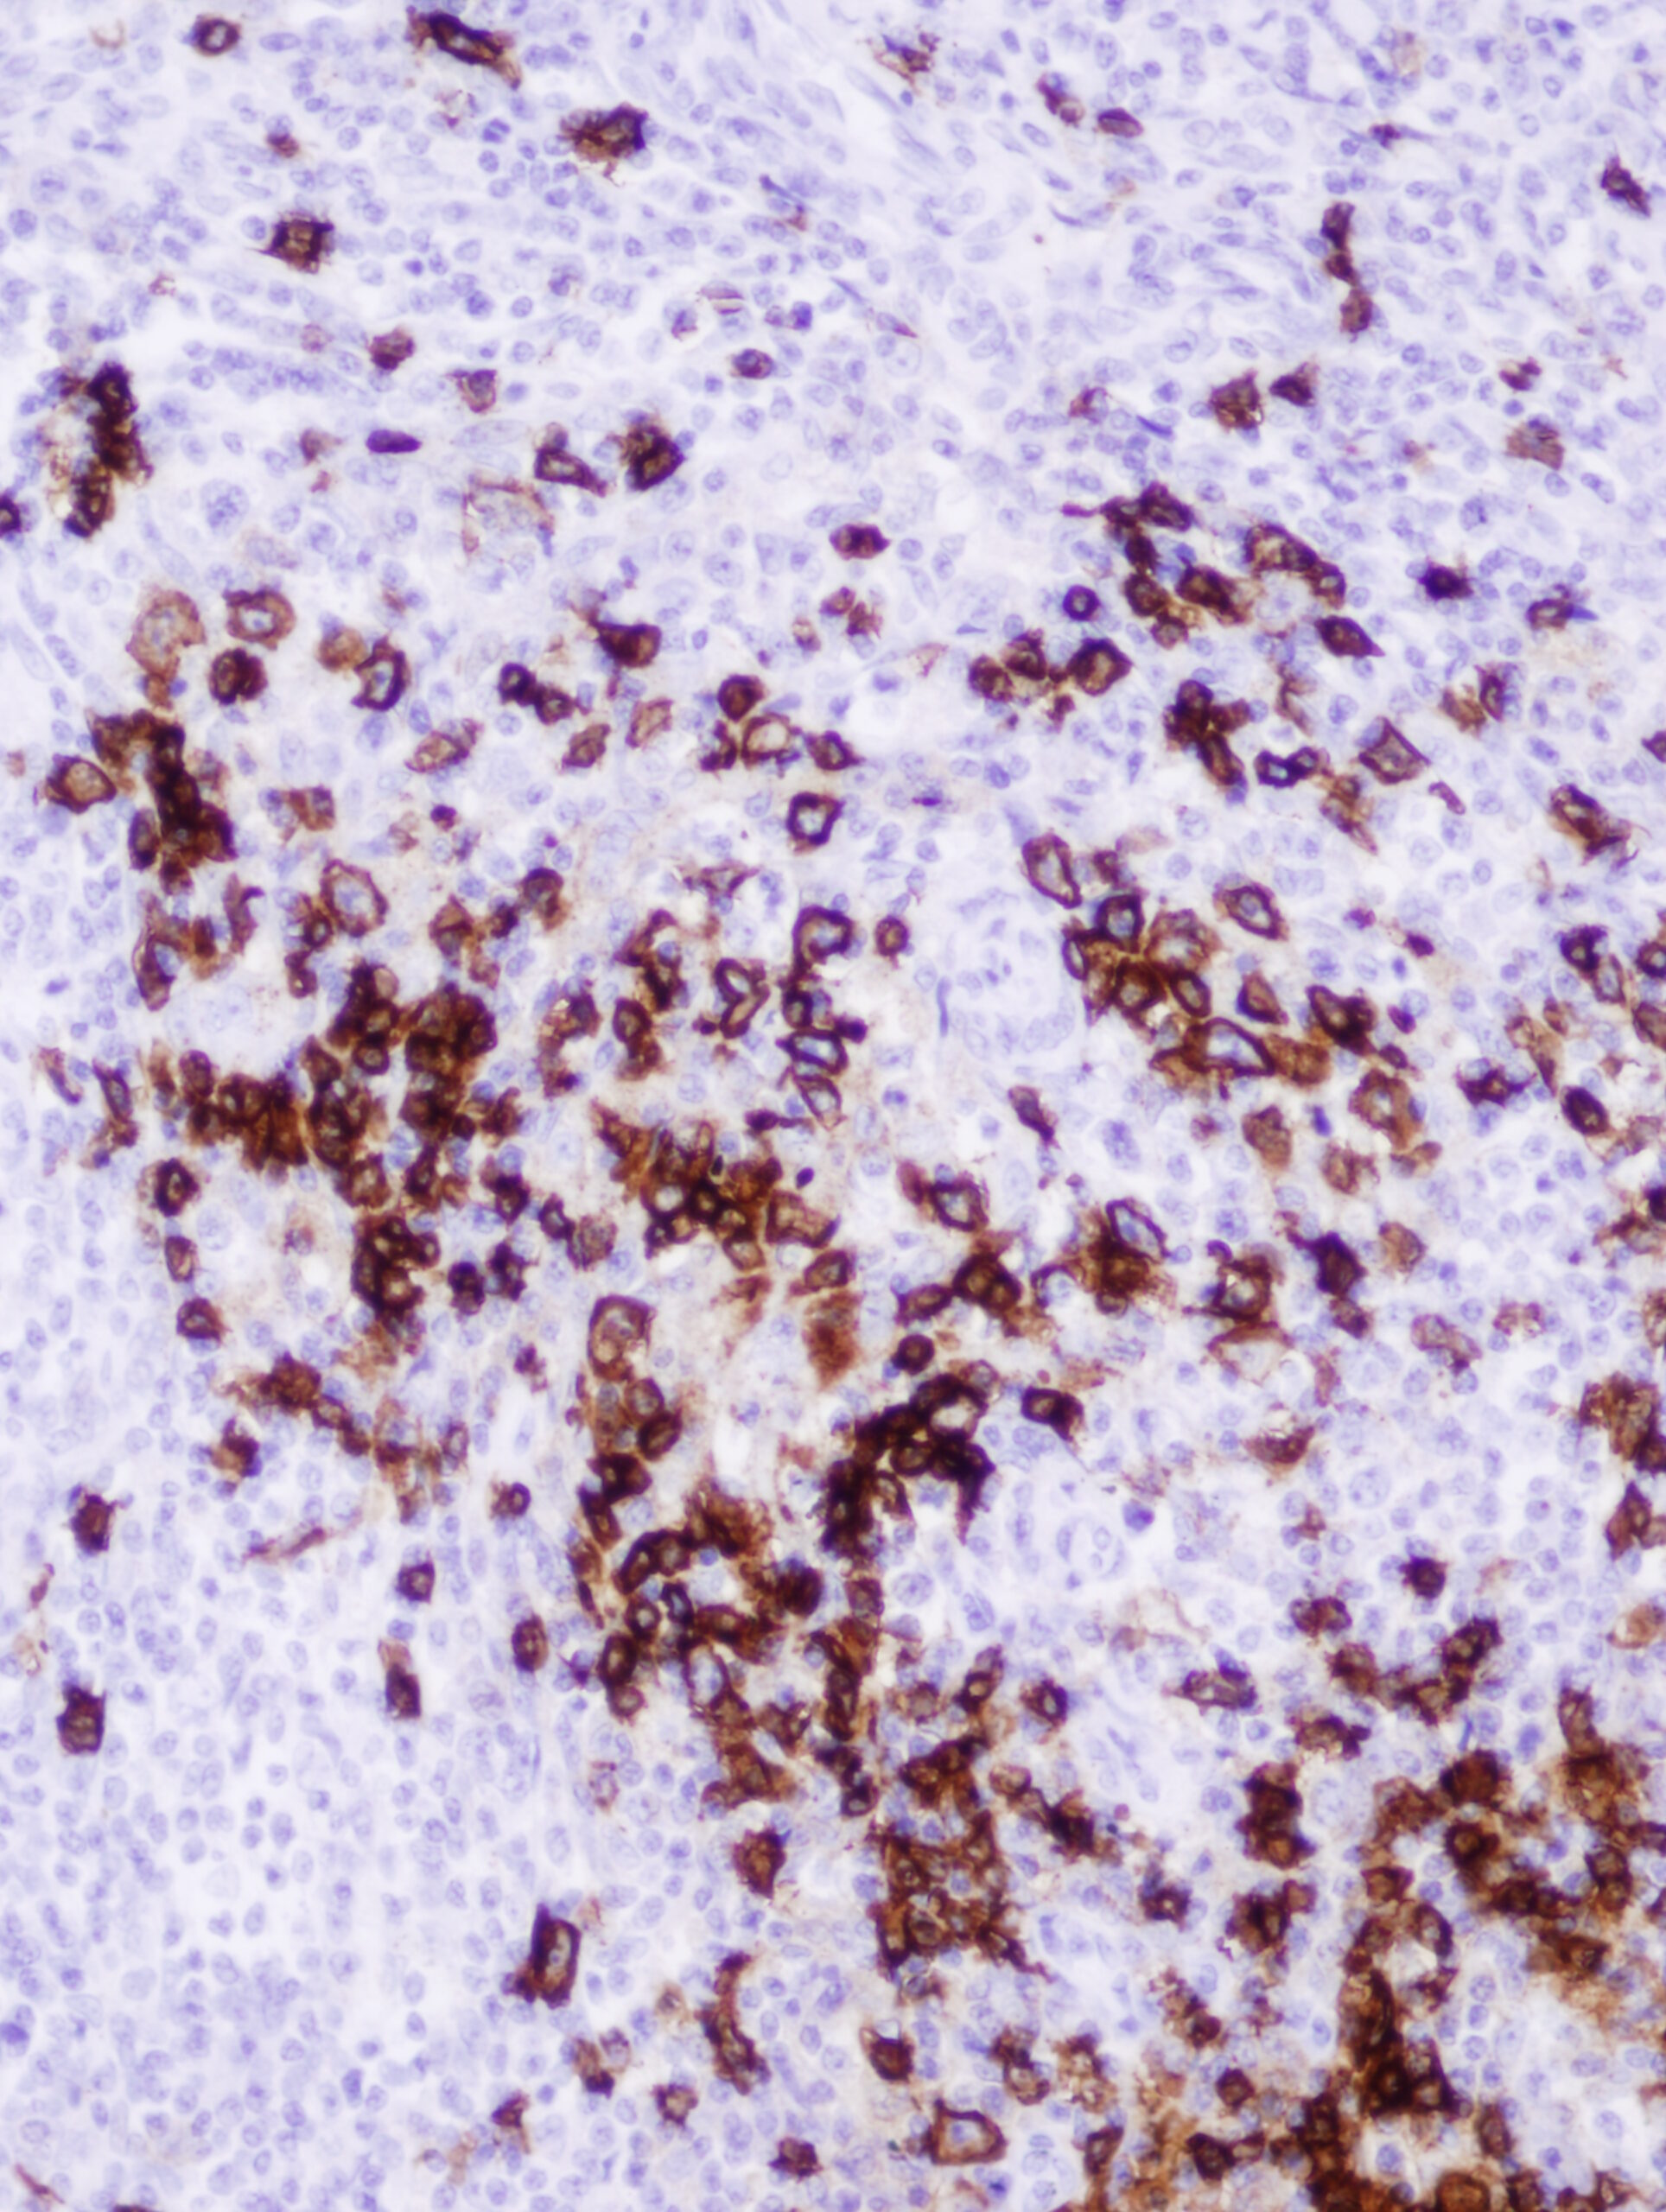
Linfoma angioinmunoblástico de células T
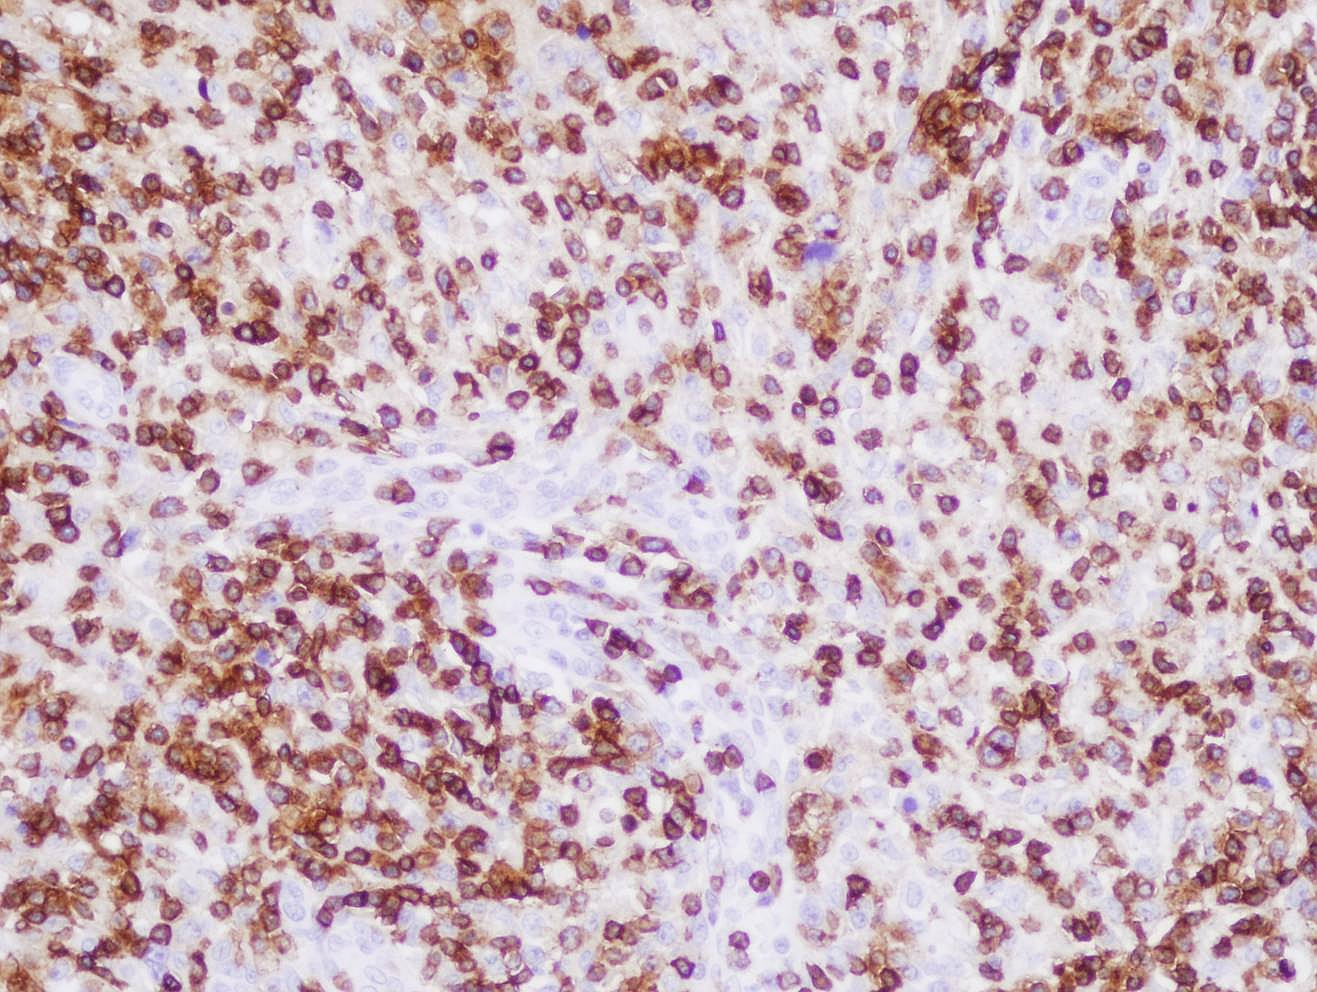
El linfoma angioinmunoblástico de células T (AITL) es un subtipo periférico raro de células T maduras y representa aproximadamente el 1–2% de todos los linfomas no Hodgkin (LNH), constituyendo el segundo subtipo más frecuente de linfoma T periférico en el mundo occidental. Se origina a partir de la proliferación monoclonal de células Th foliculares (TFH).
Afecta predominantemente a adultos de edad avanzada, con ligero predominio en varones. Se presenta habitualmente en estado avanzado al momento del diagnóstico en más del 90% de los casos, con un pronóstico desfavorable.
Presenta una estrecha relación con el virus de Epstein‑Barr, el cual se detecta, paradójicamente, en las células B grandes del fondo inflamatorio y no en las células TFH neoplásicas.
Clínica
Los síntomas B son frecuentes y suelen estar presentes en el momento del diagnóstico. También es habitual la linfadenopatía generalizada y la hepatoesplenomegalia, así como las lesiones cutáneas.
La intensa desregulación inmune característica de la enfermedad condiciona la aparición de manifestaciones autoinmunes, entre las que destacan la anemia hemolítica autoinmune, la trombocitopenia inmune, la artritis, la vasculitis leucocitoclástica y las alteraciones tiroideas. Además, existe una mayor predisposición a infecciones oportunistas y los pacientes pueden presentar manifestaciones relacionadas con un aumento de permeabilidad vascular como edema periférico, derrame pleural y ascitis. En los casos más avanzados o agresivos, puede desarrollarse un síndrome hemofagocítico (HLH).
Analíticamente, la hipergammaglobulinemia policlonal es un hallazgo característico y frecuente.
Recuerda
Relación con VEB
Hipergammaglobulinemia policlonal
Desregulación inmune
Proliferación arboriforme de HEV + FDC
Tratamiento: CHOP ± HDACi