Leucemia mieloide aguda
Prodúcese a partir dun precursor mieloide (eritrocitos, monocitos, neutrófilos, basófilos, eosinófilos e plaquetas). É moito máis frecuente en adultos (80%).
As alteracións xenéticas máis relevantes inclúen t(8;21), inv(16) e t(15;17), que en conxunto se asocian a un prognóstico máis favorable, e as mutacións en FLT3, que se relacionan cun peor prognóstico.
Lembra
Mutacións da LMA
Bo prognóstico → t(15;17), t(8;21), inv(16)
Mal prognóstico → FLT3
LEUCEMIA AGUDA PROMIELOCÍTICA (LPA)
Esta variante da LMA corresponde á antiga M3, con t(15;17) no xene PML-RARα.
É característica nesta leucemia a coagulación intravascular diseminada (CID) como consecuencia da liberación de factor tisular polos blastos leucémicos, provocando unha activación inadecuada da fervenza da coagulación, principalmente tras o inicio do tratamento. É potencialmente mortal debido ó alto risco hemorráxico, principalmente do SNC.
Morfoloxía
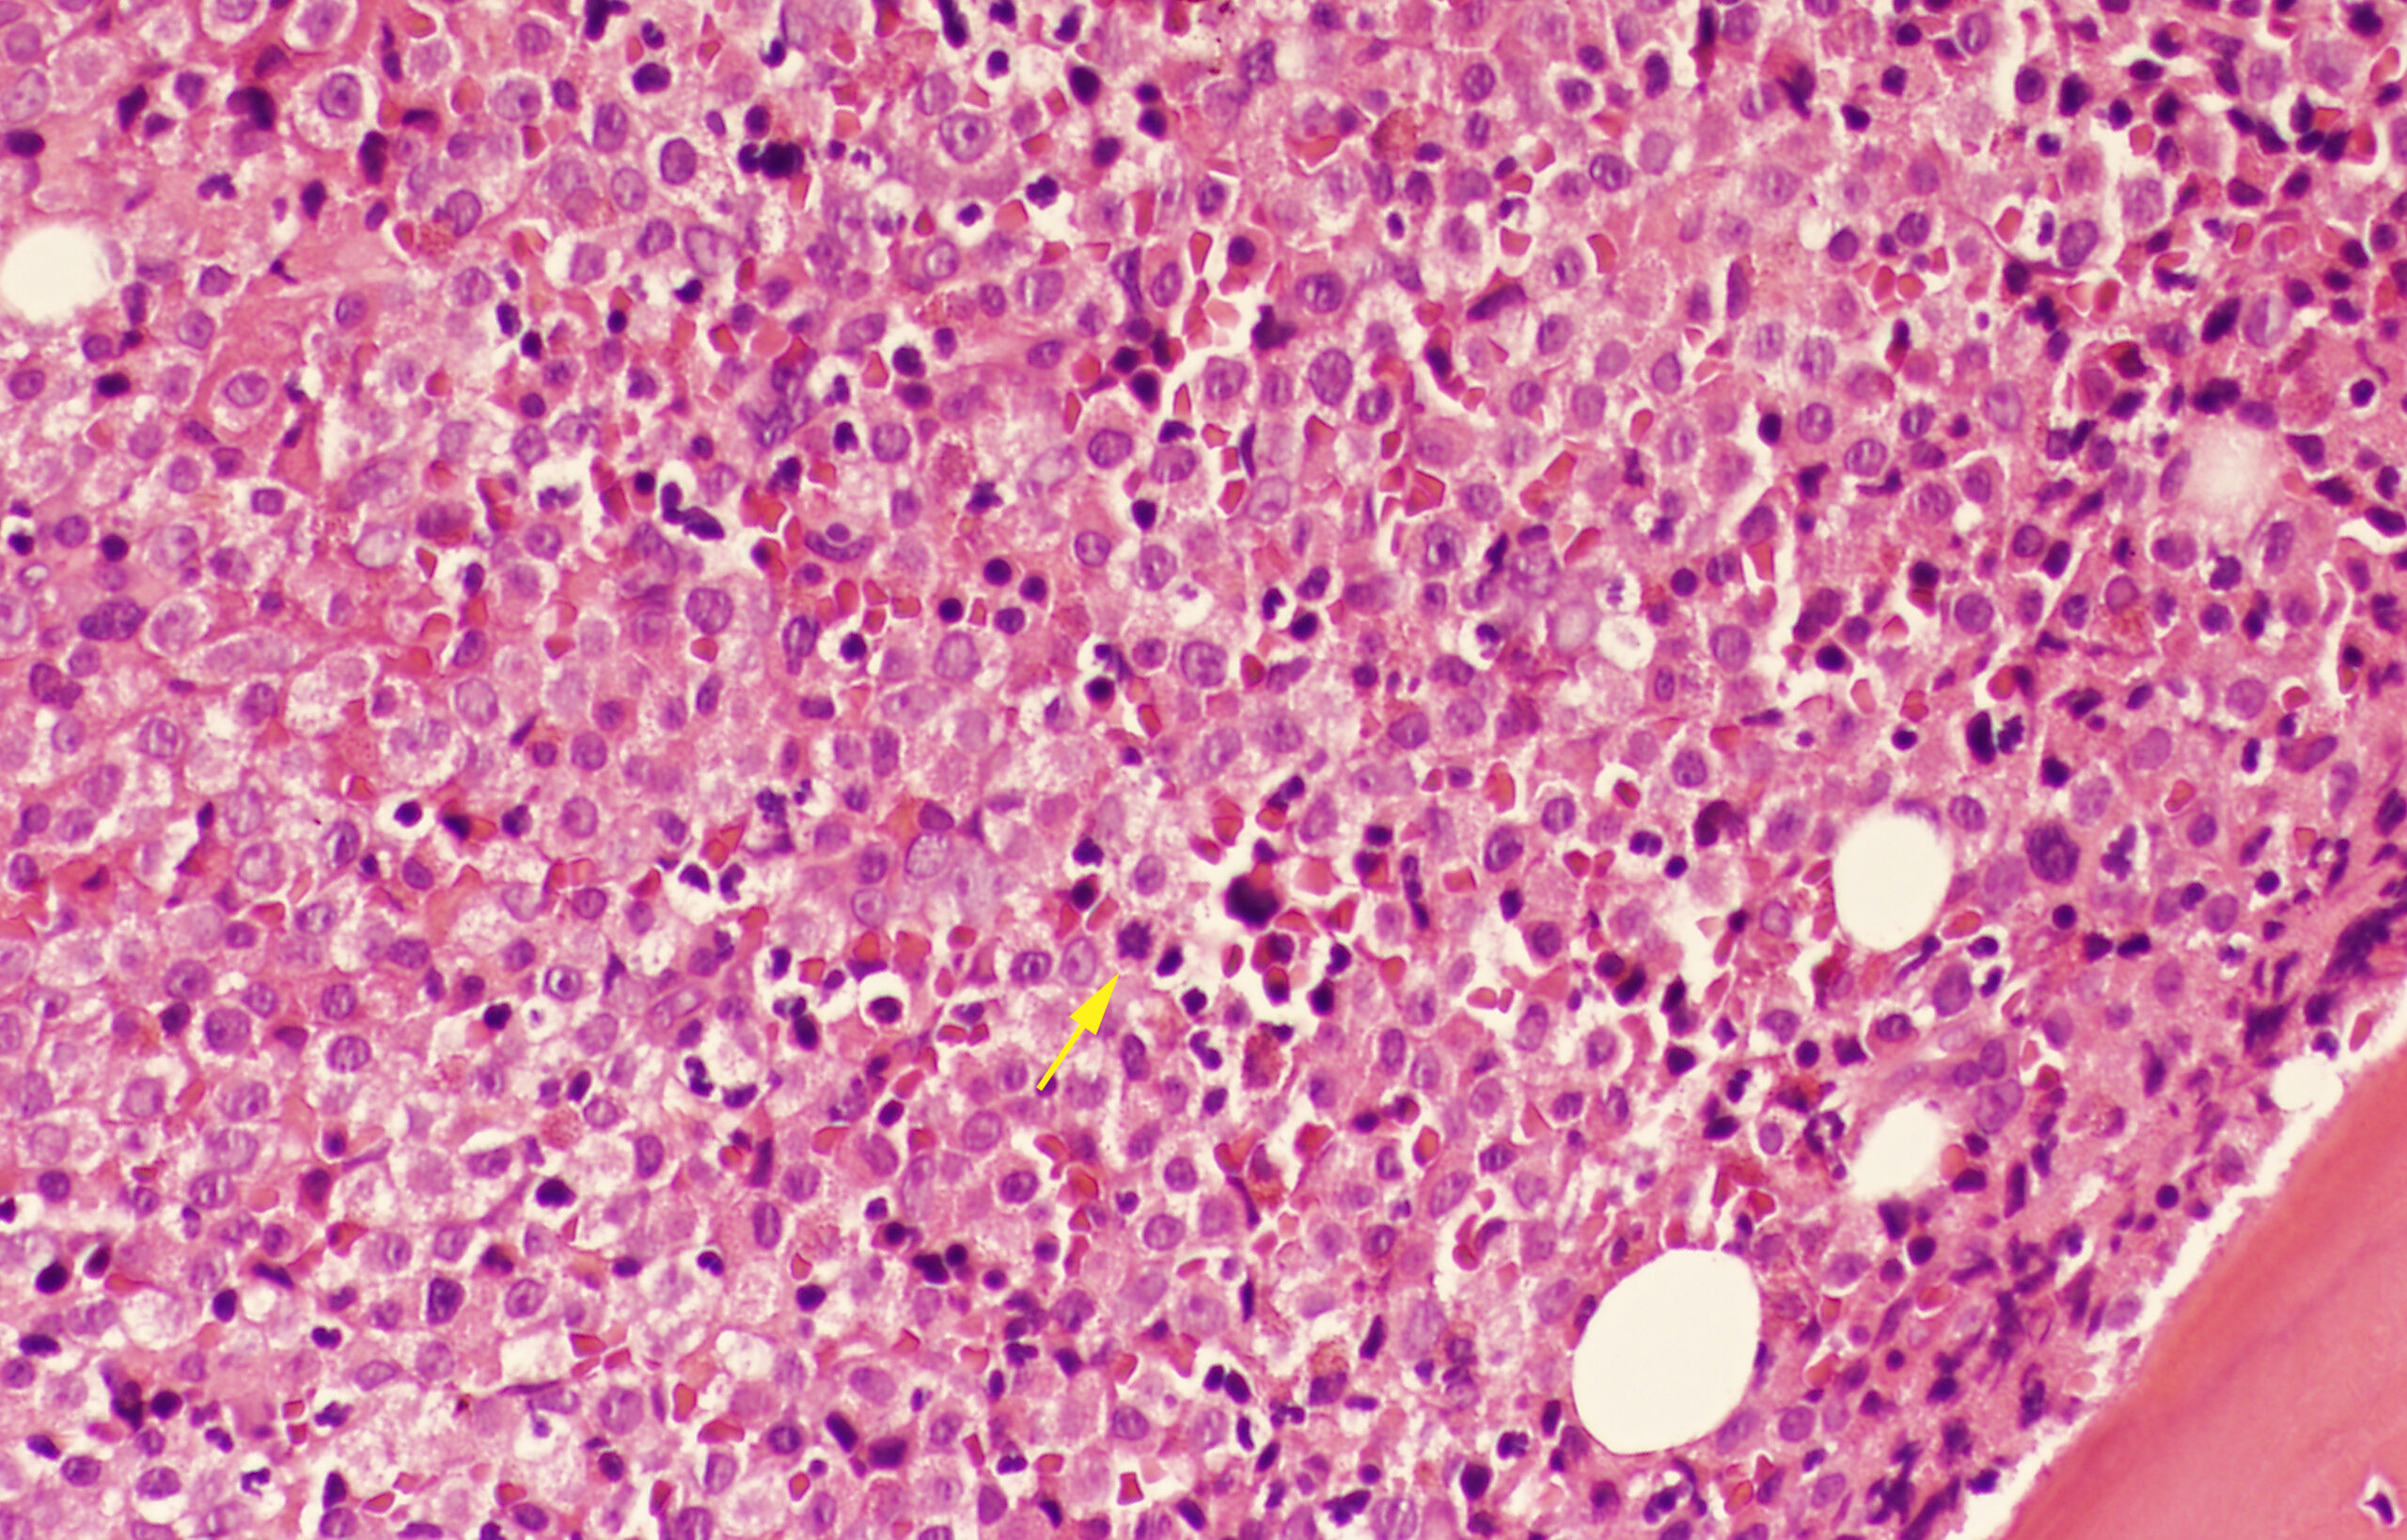
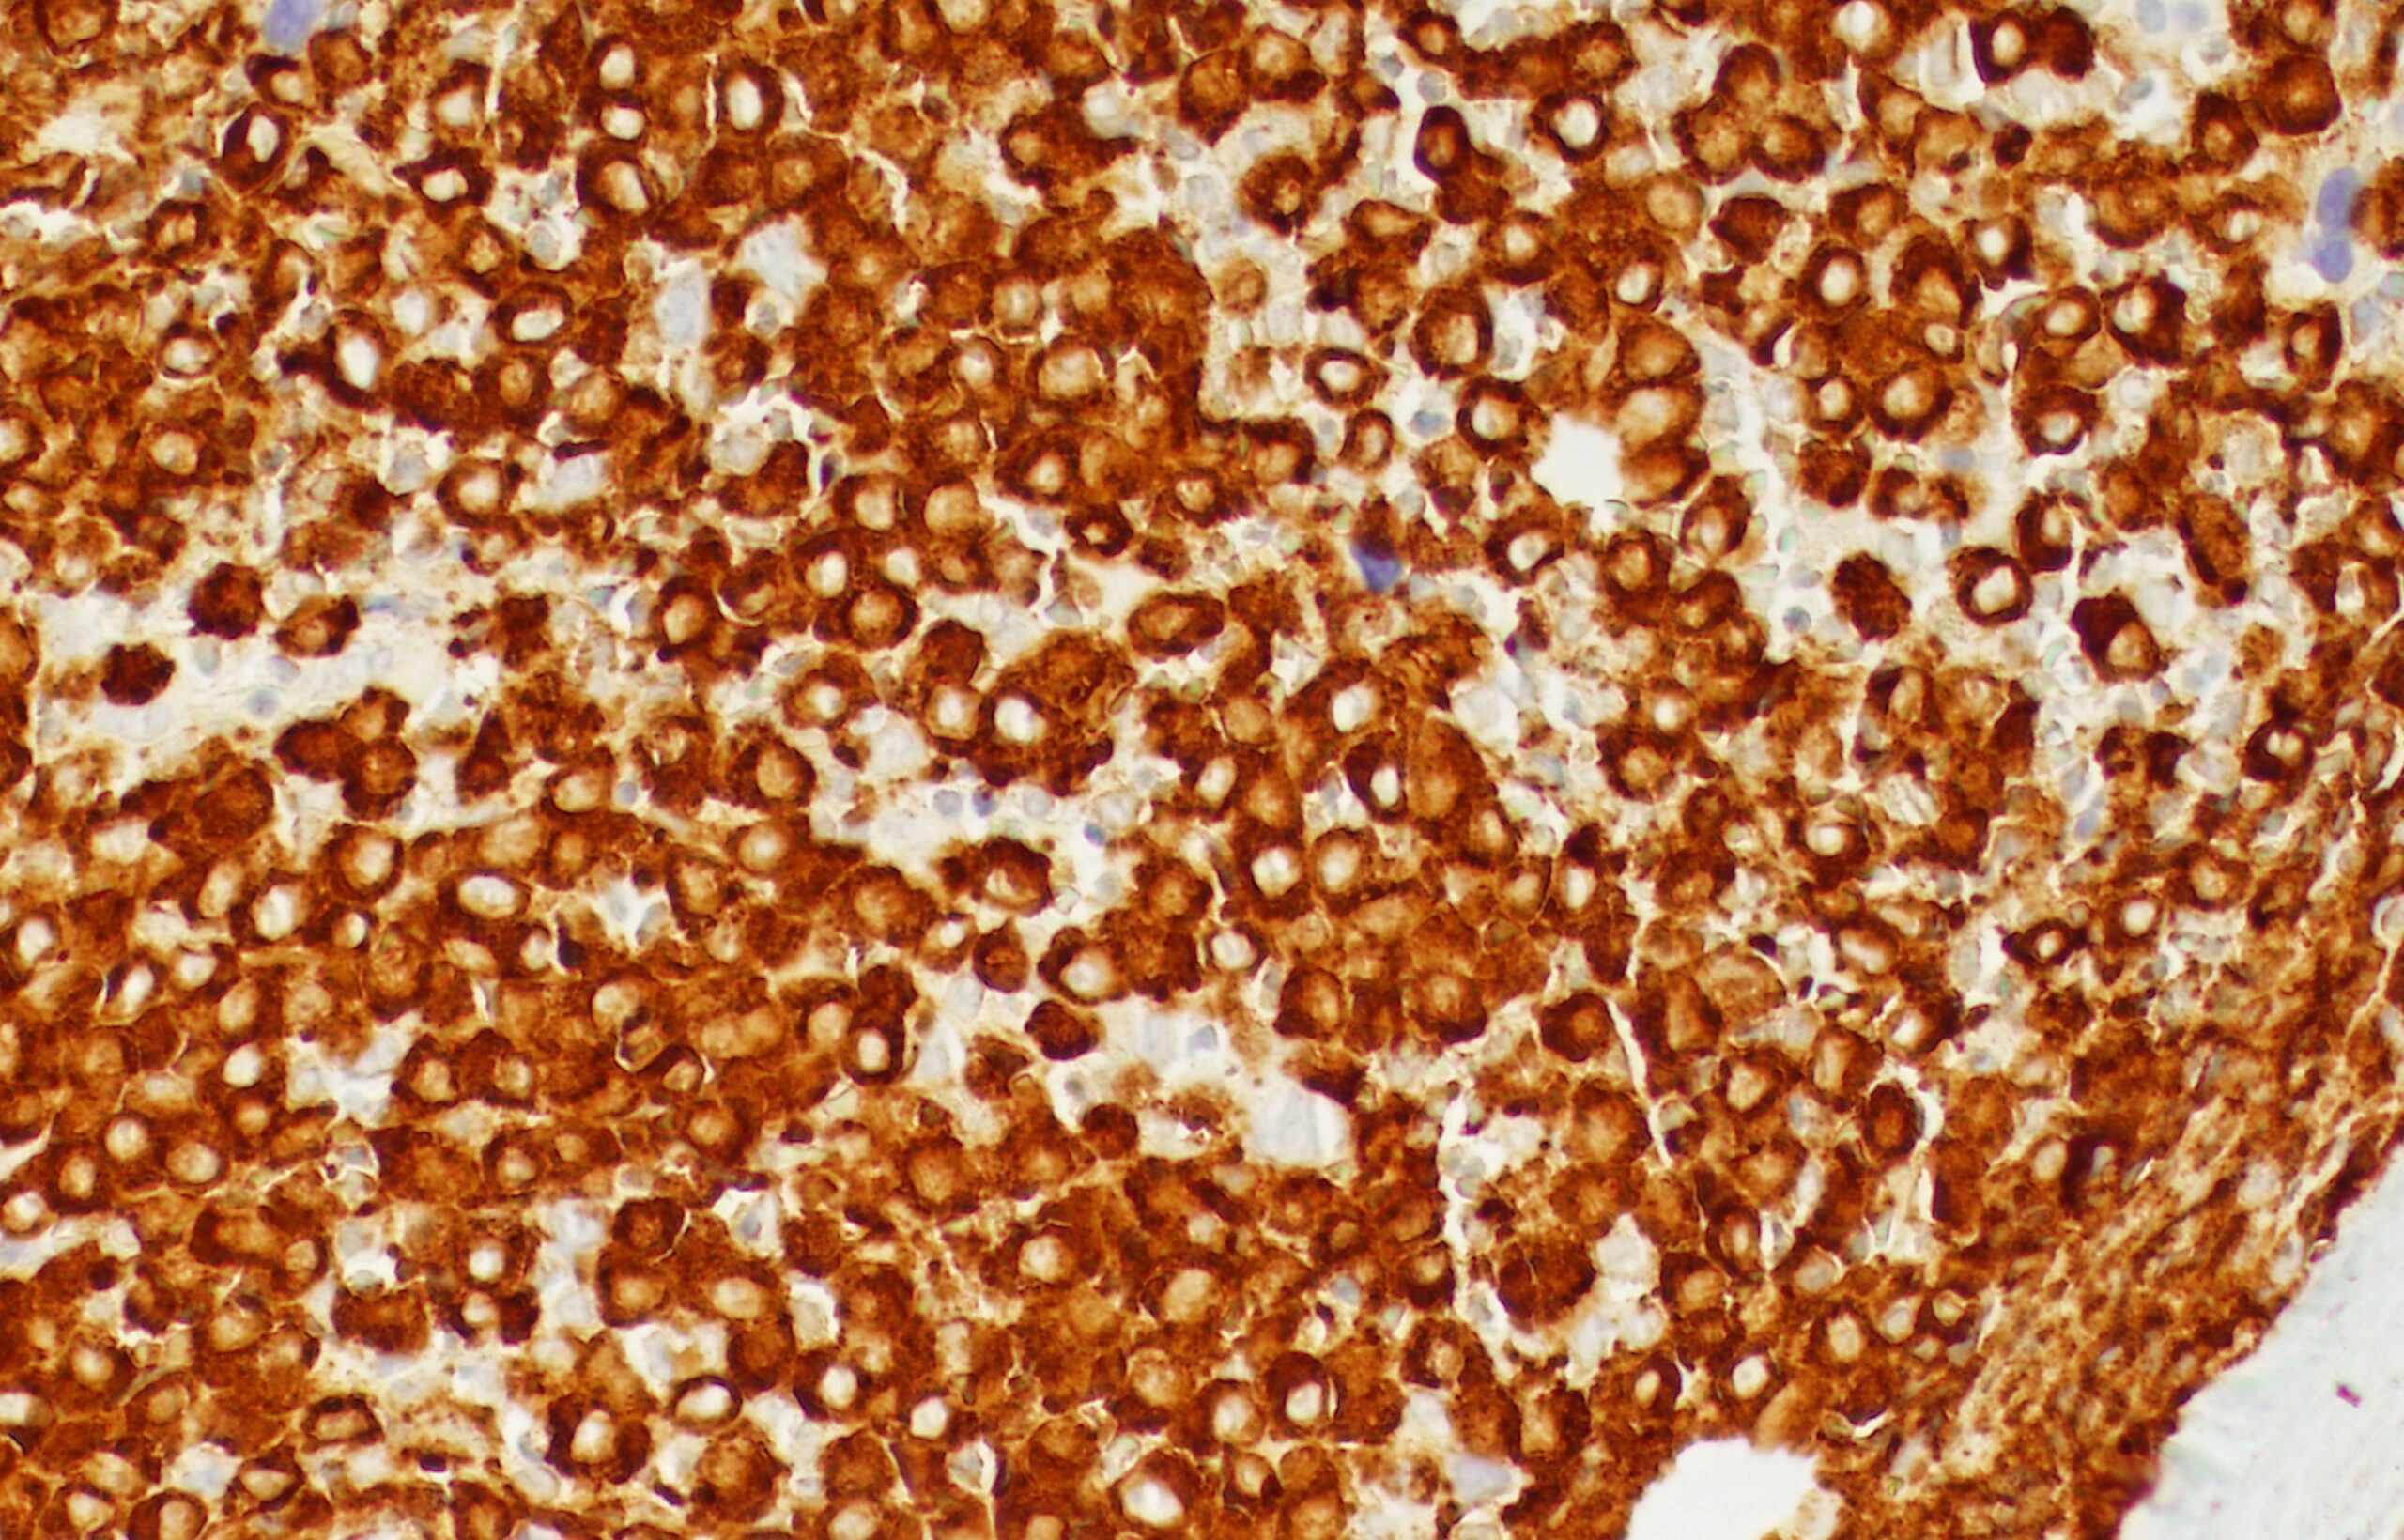
Existen varias variantes morfolóxicas de LPA, sendo a máis frecuente a forma hipergranular, na que se observan promielocitos atípicos grandes, con núcleo de gran tamaño, a miúdo reniforme ou bilobulado, e citoplasma densamente cargado de gránulos azurófilos de tonalidade púrpura. Ademais, son característicos os bastóns de Auer, agregados azurófilos compostos por proteínas lisosomales como a mieloperoxidase.
Recuerda
LMA
t(15;17) → PML/RARα
Bastóns de Auer
Coagulación intravascular diseminada
Tratamento: ATRA + ATO
Tratamento
O tratamento estándar da LMA está constituído por dúas fases:
- Indución: antraciclina (3 días) + citarabina (7 días). É o chamado esquema 3 + 7.
- Posindución: QT/alo-TPH
En anciáns, úsase o esquema azacitidina + venetoclax.
Recentemente, aprobouse a midostaurina (inhibidor da proteína FLT3) en combinación con quimioterapia convencional.
A leucemia mieloide promielocítica responde moi ben ao ácido transretinoico (ATRA) e, actualmente, o tratamento estándar combina ATRA con trióxido de arsénico (ATO), logrando taxas moi altas de remisión e supervivencia.
Recuerda
Leucemia mieloide aguda
Indución → Antraciclina (3 días) + citarabina (7 días)
Anciáns → Azacitidina + venetoclax
Regra mnemotécnica
LOS MARTES, LOS JÓVENES SE CITAN EN ANTROS Y LOS ANCIANOS VENERAN A AZA
Tratamiento LMA
Jóvenes→ Antraciclina (3 días) + Citarabina (7 días)
Ancianos→ Azacitidina + Venetoclax